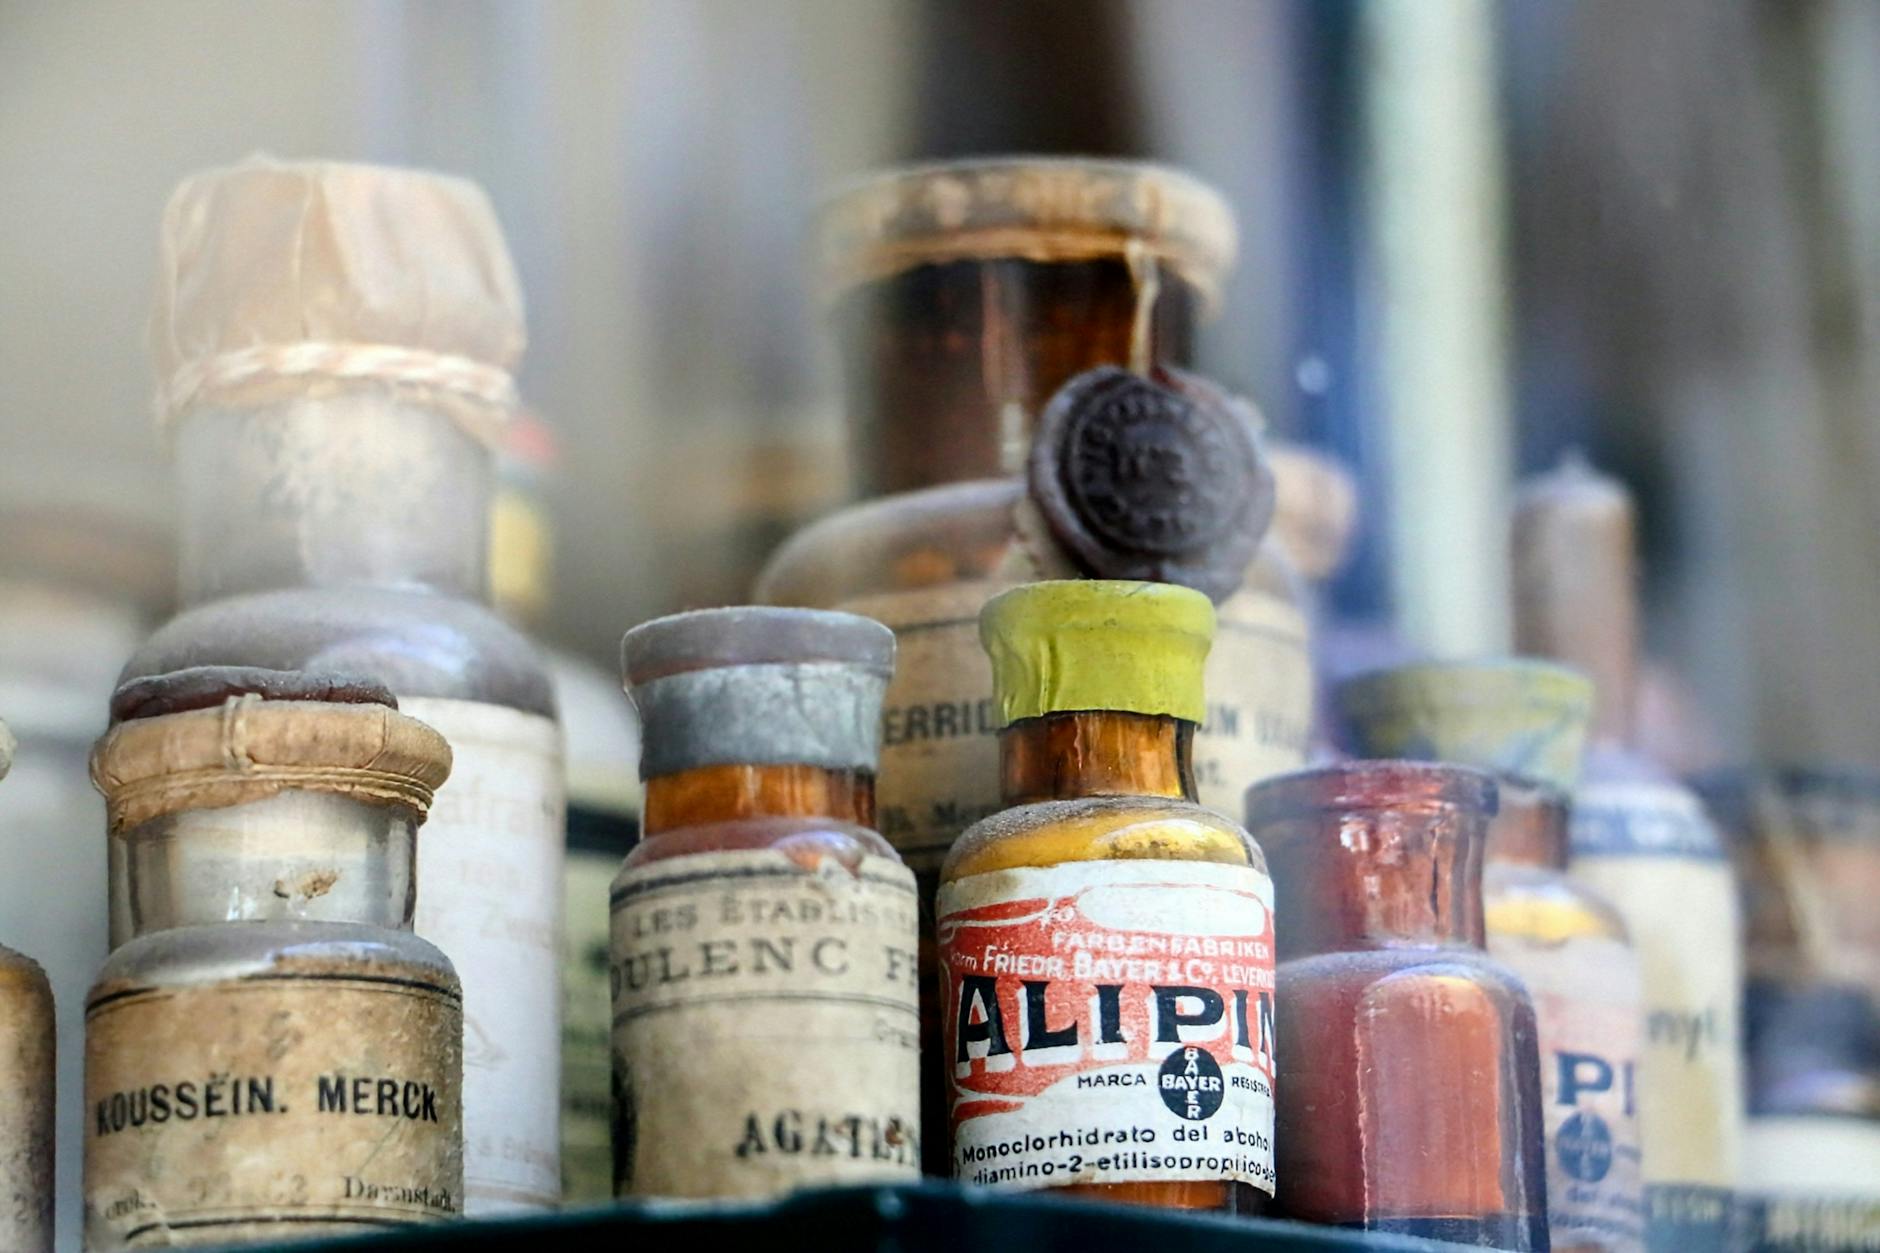
Od trucizny do terapii: czego człowiek szukał w substancjach toksycznych
Celem większości pacjentów – od starożytnych ludów po użytkowników współczesnych aptek – jest zawsze to samo: złagodzić cierpienie przy akceptowalnym ryzyku. Droga od jadu, roślin trujących i metali ciężkich do bezpieczniejszych pigułek pokazuje, jak bardzo farmakologia jest sztuką balansowania na granicy toksyczności.
Substancje, które dziś widnieją na listach trucizn, przez wieki były jedynymi narzędziami dającymi wyraźny efekt: uspokajały, znieczulały, „przyspieszały krew”, hamowały biegunki, zabijały pasożyty. Silne działanie niemal zawsze oznacza jednak ryzyko. Stąd cała historia leków to historia uczenia się kontroli dawki, zrozumienia mechanizmu działania oraz obserwowania odległych skutków.
Śledzenie losów najsłynniejszych leków – od opium i atropiny po penicylinę i chemioterapeutyki – pozwala lepiej ocenić dzisiejsze „cudowne pigułki”, reklamy suplementów i obietnice szybkiego efektu.
Od szamana do farmaceuty: jak trucizna stała się narzędziem leczenia
Trucizny jako pierwsze „narzędzia biologiczne”
Najszybszym sposobem, by dawni ludzie zauważyli działanie substancji, były ostre, dramatyczne efekty. Roślina, po której zwierzę padało martwe, była natychmiast klasyfikowana jako „silna”. Ta sama roślina w mniejszej ilości czasem „tylko” oszałamiała, znosiła ból lub wywoływała halucynacje. Tak rodziło się pojęcie trucizny, która potrafi leczyć.
Szamani, zielarze czy „znachorzy” obserwowali, jak toksyny wpływają na ciało: czy zwalnia oddech, przyspiesza tętno, powoduje wymioty, biegunkę, senność. W praktyce były to pierwsze badania farmakologiczne, choć bez zrozumienia molekularnych mechanizmów. Liczyło się skojarzenie dawki z efektem – jeśli odrobina rośliny „gasiła” ból, a większa ilość zabijała, szukano granicy.
Niektóre jady zwierzęce, jak jad węży czy pająków, początkowo służyły wyłącznie do polowań i wojen. Dopiero później zauważono, że osłabiają mięśnie, krzepnięcie krwi, przewodzenie nerwowe – co dało początek pomysłom na znieczulenia, leki na nadciśnienie czy zaburzenia rytmu serca.
Od rytuału do obserwacji: pierwsze kroki ku empirii
Wczesna medycyna mieszała magię, religię i obserwacje biologiczne. Ta sama roślina mogła być składnikiem zaklęcia i równocześnie przynosić ulgę w bólu. Z biegiem czasu utrzymywały się przede wszystkim te praktyki, które dawały powtarzalne efekty – to był początek podejścia empirycznego.
W tekstach starożytnych (Egipt, Mezopotamia, Grecja, Chiny) powtarzają się wzmianki o substancjach takich jak:
- opium – sok z maku lekarskiego o silnym działaniu przeciwbólowym i nasennym,
- wilcza jagoda – roślina o działaniu rozszerzającym źrenice i przyspieszającym tętno,
- rośliny naparstnicy – stosowane w obrzękach i chorobach serca, ale łatwo śmiertelnie toksyczne,
- arsen i rtęć – używane w chorobach skóry, kiły, jako „oczyszczacze krwi”.
Efekt często poprzedzał zrozumienie. Wiedziano, że coś robią, ale nie wiedziano jak. To wystarczało, by ryzykować – zwłaszcza w obliczu śmiertelnych chorób, gdzie alternatywą był brak jakiejkolwiek terapii.
Paracelsus i zasada, która zdefiniowała farmakologię
Przełom konceptualny przyniósł XVI wiek i postać Paracelsusa (Theophrastus Bombastus von Hohenheim). Jego słynne zdanie: „wszystko jest trucizną i nic nie jest trucizną, tylko dawka czyni, że dana substancja nie jest trucizną” – jest dziś fundamentem toksykologii.
Paracelsus nie miał dostępu do współczesnej chemii ani fizjologii, ale rozumiał kluczowy fakt: nie istnieje ostre rozgraniczenie między lekiem a trucizną. Ta sama substancja może:
- ratować życie – przy odpowiednio dobranej, kontrolowanej dawce,
- być obojętna – gdy dawka jest za mała, aby uzyskać efekt,
- zabijać – gdy dawka przekroczy próg tolerancji organizmu.
Ten sposób myślenia umożliwił świadome wykorzystywanie trucizn: jeśli toksyna ma jasny, powtarzalny efekt, spróbujmy użyć jej na tyle delikatnie, by zabiła chorobę, a nie pacjenta. To prosta, ale rewolucyjna logika, która prowadzi prosto do współczesnej chemioterapii, leków nasercowych czy przeciwbólowych.
Izolacja „substancji czynnych” z roślin trujących
Do końca XVIII wieku medycyna operowała głównie całymi wyciągami roślinnymi: napary, odwary, nalewki. Problem był oczywisty – dwie rośliny zebrane w różnych porach roku mogły różnić się stężeniem toksyn kilkukrotnie. Dawkowanie było więc bardzo orientacyjne.
Wraz z rozwojem chemii zaczęto izolować alkaloidy i inne substancje czynne:
- morfina – wyizolowana z opium na początku XIX wieku,
- strychnina – z nasion kulczyby, silna trucizna na ośrodkowy układ nerwowy,
- atropina – z wilczej jagody, o silnym wpływie na układ przywspółczulny,
- digoksyna i pokrewne glikozydy – z naparstnicy.
Izolacja pozwalała standaryzować dawkę. Zamiast „naparu z trzech liści” można było podać określoną liczbę miligramów substancji. W ten sposób trucizny stawały się precyzyjnymi narzędziami biologicznymi, a nie tylko niepewnymi wyciągami.
Dlaczego medycyna tak chętnie ryzykowała toksyny
Z dzisiejszej perspektywy dawne terapie wyglądają jak nieodpowiedzialny eksperyment. W rzeczywistości w tle działały trzy mocne motywacje:
- Brak alternatyw – przy ciężkich bólach, padaczce, kiłach czy niewydolności serca nie było innych opcji. Wybór często brzmiał: umrzeć szybko z choroby albo ryzykować truciznę z szansą na poprawę.
- Silny, wyraźny efekt – trucizny dawały spektakularne skutki: uspokojenie, sen, zahamowanie biegunki, spadek gorączki. Leki „łagodne” zwykle po prostu nie robiły nic.
- Presja społeczna – od uzdrowiciela oczekiwano działania, nie bezczynności. Lepiej było „coś zrobić”, nawet jeśli ryzykownie, niż bezradnie patrzeć na cierpienie.
To samo napięcie działa zresztą do dziś: zarówno lekarze, jak i pacjenci często preferują mocne, szybkie środki, a dopiero później analizują koszty uboczne. Historia najgłośniejszych leków pokazuje, do czego taki schemat może prowadzić.
Mechanizm „dawka kontra trucizna”: fundament całej farmakologii
Ta sama substancja: trucizna, lek, suplement
Granica pomiędzy trucizną, lekiem a suplementem jest płynna. Zależy głównie od zakresu dawki, w jakiej substancja jest przyjmowana i od celu jej stosowania.
Przykłady prostych substancji ilustrują to najlepiej:
- Sód (sól kuchenna) – niezbędny elektrolit, w małych ilościach konieczny do życia; w przewlekłym nadmiarze zwiększa ryzyko nadciśnienia; w ekstremalnej dawce może być śmiertelny.
- Witamina D – w odpowiedniej dawce zapobiega krzywicy i osteoporozie; w przewlekłym przedawkowaniu prowadzi do uszkodzenia nerek i serca (przez hiperkalcemię).
- Paracetamol – lek przeciwbólowy i przeciwgorączkowy; w dawce kilka razy wyższej niż terapeutyczna uszkadza wątrobę w stopniu zagrażającym życiu.
Rozróżnienie „lek – suplement – trucizna” ma więc sens głównie regulacyjny i praktyczny. Biologicznie liczy się to, jak substancja w danej dawce wpływa na organizm oraz na jakie układy działa.
Okno terapeutyczne i margines bezpieczeństwa
Każdy lek ma swoje okno terapeutyczne – zakres dawki, w którym jest skuteczny i akceptowalnie bezpieczny. Poniżej dolnej granicy efektu może w ogóle nie być, powyżej górnej rośnie ryzyko działań niepożądanych i toksyczności.
Dla lepszego zobrazowania przydaje się porównanie substancji o szerokim i wąskim oknie terapeutycznym.
| Substancja | Przykładowe zastosowanie | Charakter okna terapeutycznego | Konsekwencje praktyczne |
|---|---|---|---|
| Paracetamol | Bóle, gorączka | Dość szerokie, ale z wyraźną granicą toksyczności | Bezpieczny w dawkach leczniczych; przedawkowanie grozi ostrym uszkodzeniem wątroby |
| Digoksyna | Niewydolność serca, zaburzenia rytmu | Bardzo wąskie | Wymaga monitorowania stężenia we krwi, łatwo o poważne działania niepożądane |
| Ibuprofen | Ból, stany zapalne | Relatywnie szerokie, przy krótkim stosowaniu | Stosunkowo bezpieczny krótkoterminowo; długotrwale zwiększa ryzyko uszkodzenia przewodu pokarmowego i nerek |
Margines bezpieczeństwa to odległość między dawką wywołującą efekt terapeutyczny a dawką, która powoduje poważną toksyczność lub śmierć. Im większy margines, tym „bezpieczniejszy” lek. W farmakologii do opisu toksyczności stosuje się m.in. parametr LD50 (dawka śmiertelna dla 50% badanej populacji zwierząt), który daje przybliżony obraz potencjalnego ryzyka.
Toksyczność ostra a przewlekła
Ostrość działania trucizny to tylko jedna strona medalu. Leki i toksyny mogą szkodzić na dwa sposoby:
- Toksyczność ostra – skutki pojawiają się szybko, często po jednorazowym przyjęciu dużej dawki (np. nagłe zaburzenia rytmu serca po przedawkowaniu digoksyny, ostry atak duszności po wdychaniu oparów amoniaku).
- Toksyczność przewlekła – skutki narastają powoli, przy wielomiesięcznym lub wieloletnim narażeniu na mniejsze dawki (np. uszkodzenie wątroby po przewlekłym nadużywaniu alkoholu czy niektórych leków, kumulacja metali ciężkich).
Wielu pacjentów boi się ostrych zatruć, tymczasem najpoważniejsze szkody zdrowotne w populacji powoduje najczęściej toksyczność przewlekła: nadmiar leków przeciwbólowych, narkotyków, alkoholu, dymu tytoniowego, zanieczyszczeń. To właśnie ten mechanizm łączy historyczne stosowanie rtęci czy arsenu z dzisiejszym nadużywaniem niektórych farmaceutyków.
Jak toksyny działają na poziomie komórkowym
Trucizny i leki oddziałują na te same elementy biologiczne: receptory, enzymy, kanały jonowe, błony komórkowe, materiał genetyczny. Różni się głównie skala i selektywność efektu.
Najczęstsze mechanizmy toksycznego działania to:
- Blokada receptorów – toksyna wiąże się z receptorem, uniemożliwiając działanie naturalnych substancji (np. atropina blokuje receptory muskarynowe acetylocholiny).
- Nadmierna stymulacja receptorów – przewlekłe pobudzanie jednego szlaku prowadzi do wyczerpania, zmiany wrażliwości lub uszkodzenia komórki (np. pobudzanie receptorów dopaminowych przez narkotyki).
- Hamowanie enzymów – paraliż szlaku metabolicznego, np. inhibitory acetylocholinesterazy (niektóre pestycydy, gazy bojowe) powodują nadmiar acetylocholiny i skurcz mięśni.
- Uszkodzenie błon komórkowych – rozrywanie, utlenianie lub zmiana przepuszczalności błon, prowadzące do śmierci komórki.
- Uszkodzenie DNA – wiązanie się z nicią DNA, jej przecinanie lub zaburzanie replikacji. Ten sam mechanizm wykorzystują liczne leki przeciwnowotworowe – celowo niszczą szybko dzielące się komórki, ryzykując przy okazji mutacje w zdrowych tkankach.
- Stres oksydacyjny – nadprodukcja reaktywnych form tlenu (ROS), które „podpalają” białka, lipidy i DNA. To uniwersalny mechanizm uszkadzający komórki przy zatruciach wieloma metalami, alkoholem czy niektórymi lekami.
Farmakologia kliniczna jest w praktyce próbą ustawienia dawki i czasu ekspozycji tak, by wykorzystać pożądany mechanizm działania, a zminimalizować resztę. Gdy skala jest dobrze dobrana – mówimy o leku. Gdy wymyka się spod kontroli – o truciznie.
Indywidualna wrażliwość: ta sama dawka, różny efekt
Ta sama ilość substancji może być nieszkodliwa dla jednej osoby, a dla innej – krytyczna. W grę wchodzi kilka czynników:
- Genetyka – warianty enzymów wątrobowych (np. cytochromów P450) zmieniają szybkość metabolizmu leków. Część populacji to tzw. „wolni metabolizerzy”, u których standardowa dawka daje zbyt wysokie stężenie we krwi.
- Stan narządów – niewydolność wątroby lub nerek zmniejsza klirens (usuwanie) leku, co prowadzi do kumulacji nawet przy „prawidłowej” dawce.
- Wiek – noworodki i osoby starsze mają inną objętość dystrybucji leków, niższą masę mięśniową, często inne pH soku żołądkowego.
- Interakcje – równoczesne stosowanie kilku substancji (leków, alkoholu, ziół) może „zablokować” lub „przyspieszyć” ich wzajemny metabolizm.
Stąd w historii leków tyle dramatów i cudów jednocześnie: dawka, która u jednego pacjenta przynosiła spektakularną poprawę, u innego kończyła się zatruciem. Dziś staramy się to przewidywać, kiedyś uczono się tego na błędach.
Opium, morfina i heroina: cienka granica między ulgą a uzależnieniem
Opium jako „dar bogów” i narzędzie polityki
Opium to wysuszony sok z niedojrzałych makówek maku lekarskiego (Papaver somniferum). Przez tysiące lat było jednym z najważniejszych środków:
- przeciwbólowych – uśmierzało zarówno ból fizyczny, jak i lęk,
- przeciwkaszlowych – hamowało odruch kaszlowy w ośrodku oddechowym,
- przeciwbiegunkowych – spowalniało perystaltykę jelit.
Mechanizm działania opium opiera się na pobudzaniu receptorów opioidowych w mózgu i rdzeniu kręgowym. To te same receptory, które fizjologicznie reagują na endorfiny – naturalne „molekuły ulgi”. Opium jest jednak znacznie silniejsze i działa dłużej.
W XIX wieku, na długo przed kontrolą leków, opium było powszechnie dostępne jako składnik syropów na kaszel, kropli uspokajających czy „mikstur dla dzieci”. Uspokojone, senne niemowlę uchodziło za dowód skuteczności, a mało kto łączył przewlekłe stosowanie z rozwijającą się zależnością.
Wyizolowanie morfiny: pierwszy „czysty” superlek przeciwbólowy
Na początku XIX wieku Friedrich Sertürner wyizolował z opium morfina – pierwszy czysty alkaloid roślinny użyty na dużą skalę. Zyskała status niemal cudownego leku:
- była wielokrotnie silniejsza od surowego opium,
- umożliwiała precyzyjniejsze dawkowanie,
- w połączeniu z igłą i strzykawką (w połowie XIX wieku) pozwalała działać szybko i celowanie.
Mechanizm był ten sam: silna aktywacja receptorów μ-opioidowych (mu) w ośrodkowym układzie nerwowym. To skutkowało:
- silnym działaniem przeciwbólowym i euforyzującym,
- zwolnieniem oddechu (depresja oddechowa),
- spowolnieniem motoryki jelit (zaparcia),
- rozwojem tolerancji i uzależnienia fizycznego.
Po wojnach XIX wieku, m.in. secesyjnej, opisano zjawisko „choroby żołnierzy” – uzależnienia od morfiny u rannych, którzy przez tygodnie otrzymywali zastrzyki przeciwbólowe. Lek, który „uwalniał od bólu”, jednocześnie łączył pacjenta z nowym, chemicznym kajdanem.
Heroina – lek, który miał rozwiązać problem… morfiny
Pod koniec XIX wieku firma Bayer wprowadziła na rynek diacetylomorfinę, nazwaną handlowo heroiną. Zakładano, że będzie:
- silniejszym środkiem przeciwbólowym i przeciwkaszlowym,
- mniej uzależniającym zamiennikiem morfiny.
Chemicznie heroina okazała się łatwiej przenikać przez barierę krew–mózg. W mózgu jest szybko przekształcana z powrotem do morfiny, ale „uderzenie” w receptory opioidowe jest gwałtowniejsze. Efekt euforyczny stał się przez to znacznie intensywniejszy niż przy morfinie podawanej doustnie czy podskórnie.
W praktyce heroina stała się jednym z najbardziej uzależniających opioidów. Początkowo reklamowana jako syrop na kaszel dla dzieci i „bezpieczny” analgetyk, w ciągu kilku dekad trafiła na czarną listę substancji zakazanych. Historia zatoczyła koło: lek stworzony po to, by ograniczyć szkody morfiny, sam spowodował większą falę uzależnień.
Mechanizm uzależnienia od opioidów
By zrozumieć, dlaczego opioidy są tak zdradliwe, trzeba spojrzeć na dwa splecione ze sobą układy:
- Układ przeciwbólowy – receptory opioidowe blokują przewodzenie bodźców bólowych w rdzeniu kręgowym i mózgu. Ból fizyczny „przycisza się”, ale równolegle wyciszane są emocje lękowe i stresowe.
- Układ nagrody – opioidy pośrednio zwiększają wyrzut dopaminy w układzie mezolimbicznym (m.in. jądro półleżące). Mózg „uczy się”, że dana substancja jest wyjątkowo wartościowa.
Skutkiem są trzy kluczowe zjawiska:
- tolerancja – potrzeba coraz wyższych dawek, by uzyskać ten sam efekt przeciwbólowy i euforyzujący,
- uzależnienie fizyczne – organizm adaptuje się do stałej obecności opioidu; jego nagłe odstawienie wywołuje zespół abstynencyjny (ból mięśni, biegunka, niepokój, bezsenność),
- uzależnienie psychiczne – silna potrzeba ponownego przyjęcia substancji, aby uciec od dyskomfortu i „wrócić do normalności”.
Na poziomie populacyjnym widać to szczególnie w kontekście współczesnego kryzysu opioidowego w USA. Mechanizm się nie zmienił od czasów opium z XIX wieku – zmieniła się skala produkcji, agresywność marketingu i liczba osób, którym przepisano silne leki opioidowe na stosunkowo łagodne dolegliwości.
Nowoczesne opioidy: próby okiełznania dawnej trucizny
Współczesna farmakologia stworzyła całą rodzinę opioidów: kodeina, oksykodon, fentanyl, buprenorfina i inne. Różnią się:
- powinowactwem do konkretnych receptorów (μ, κ, δ),
- siłą działania w stosunku do morfiny,
- farmakokinetyką (szybkością wchłaniania, czasem półtrwania),
- formą podania (plastry, tabletki o przedłużonym uwalnianiu, iniekcje).
Cel jest ten sam: zapewnić maksymalną ulgę przy minimalnym ryzyku uzależnienia i depresji oddechowej. W realiach klinicznych oznacza to bardzo ścisłe reguły:
- krótkotrwałe stosowanie przy ostrym bólu (złamana kość, zabieg chirurgiczny),
- wyraźną dokumentację przy terapii bólu przewlekłego (np. w onkologii),
- kombinowanie z innymi lekami przeciwbólowymi (paracetamol, NLPZ), aby zmniejszyć dawki opioidów,
- monitorowanie objawów tolerancji i nadużywania.
Opioidy pozostają jednym z najważniejszych narzędzi medycyny – bez nich wielu pacjentów z bólem nowotworowym nie miałoby praktycznej ulgi. Jednocześnie są przykładem, jak granica między lekiem a trucizną bywa szczególnie cienka, gdy działa się na centralny układ nerwowy.

Atropina, digitalis i inne roślinne toksyny w służbie serca i oczu
Atropina: wilcza jagoda w kieszeni anestezjologa
Atropina to alkaloid występujący m.in. w Atropa belladonna (wilcza jagoda) i pokrewnych roślinach psiankowatych. W dawkach naturalnie występujących w jagodach jest śmiertelną trucizną dla dziecka. W formie leku – ratuje życie.
Jej mechanizm polega na blokowaniu receptorów muskarynowych dla acetylocholiny (tzw. antagonista cholinergiczny). Oznacza to funkcjonalne „wyłączenie” przywspółczulnej części autonomicznego układu nerwowego. Efekty są dość przewidywalne:
- przyspieszenie akcji serca,
- rozszerzenie źrenic (mydriasis),
- zmniejszenie wydzielania śliny, potu i śluzu w drogach oddechowych,
- rozluźnienie mięśni gładkich w przewodzie pokarmowym.
W praktyce klinicznej atropina jest stosowana m.in. w:
- bradykardii (nadmiernie wolnej akcji serca) – blokując wpływ nerwu błędnego, zwiększa częstość uderzeń,
- anestezjologii – zmniejsza wydzielanie w drogach oddechowych, ułatwiając intubację i wentylację,
- okulistyce – krople z atropiną rozszerzają źrenicę, ułatwiając badanie dna oka.
Przedawkowanie atropiny prowadzi do klasycznego zespołu antycholinergicznego: suchość w ustach, zaczerwienienie skóry, hipertermia, halucynacje, ciężkie zaburzenia rytmu serca. Czyli dokładnie tego, czego spodziewamy się po „prawdziwej” truciznie.
Naparstnica i digoksyna: trucizna, która uspokaja chore serce
Roślina Digitalis purpurea (naparstnica purpurowa) od dawna była znana jako roślina trująca. Przy odpowiednim dawkowaniu ekstrakty z naparstnicy poprawiały jednak objawy u pacjentów z obrzękami i „puchnięciem nóg”, czyli – jak dziś wiemy – z niewydolnością serca.
Kluczowym składnikiem stały się glikozydy nasercowe, m.in. digoksyna i digitoksyna. Ich mechanizm jest bardzo charakterystyczny:
- hamują pompę sodowo-potasową (Na+/K+-ATPaza) w kardiomiocytach,
- powodują wzrost stężenia jonów sodu wewnątrz komórki,
- co pośrednio zwiększa ilość jonów wapnia w komórce,
- wzrost wapnia przekłada się na silniejszy skurcz mięśnia sercowego.
W rezultacie serce bije mocniej, ale często wolniej i bardziej regularnie. To poprawia wydolność pompowania krwi u niektórych pacjentów z niewydolnością i zaburzeniami rytmu (np. migotaniem przedsionków).
Problem w tym, że okno terapeutyczne digoksyny jest wyjątkowo wąskie. Różnica między dawką skuteczną a toksyczną bywa minimalna. Objawy zatrucia obejmują:
- nudności, wymioty, zaburzenia widzenia (charakterystyczne „widzenie na żółto” lub „zielono”),
- groźne zaburzenia rytmu – od zbyt wolnej akcji serca po migotanie komór,
- zaburzenia świadomości, splątanie, szczególnie u osób starszych.
Tip: u pacjentów otrzymujących digoksynę monitoruje się nie tylko jej stężenie we krwi, ale także elektrolity (potas, magnez). Nawet niewielkie odchylenia mogą „przekręcić” działanie z terapeutycznego na toksyczne.
Inne roślinne toksyny z cardiologii i neurologii
Spektrum roślinnych trucizn, które znalazły zastosowanie medyczne, jest szerokie. Kilka przykładów pokazuje, jak precyzyjnie można wykorzystać naturalne toksyny:
Roślinne toksyny jako narzędzia precyzyjnego „wyłączania” układów
Wiele wyciągów roślinnych działa jak selektywne przełączniki konkretnych kanałów jonowych lub receptorów. Z trucizn stały się one lekami wtedy, gdy udało się je:
- oczyszczać do pojedynczej, znanej substancji czynnej,
- dokładnie dawkować (tabletki, ampułki zamiast „garści liści”),
- powiązać z określonym wskazaniem klinicznym.
Dobrym przykładem jest werepamil i inne blokery kanału wapniowego, inspirowane naturalnymi toksynami roślinnymi, które wpływały na przewodzenie w mięśniu sercowym i naczyniach. Modyfikacja struktury chemicznej pozwoliła odsunąć część działań niepożądanych, a zachować pożądany efekt: rozluźnienie naczyń krwionośnych i spowolnienie przewodzenia w sercu.
Podobną drogę przeszły liczne alkaloidy działające na ośrodkowy układ nerwowy: wyizolowane, częściowo „ugrzecznione” w laboratorium, stały się prototypami współczesnych leków przeciwbólowych, przeciwpadaczkowych czy zwiotczających mięśnie.
Kurara i pochodne: od strzały łowieckiej do sali operacyjnej
Kurara (curare) to mieszanina alkaloidów pochodzących z różnych roślin Ameryki Południowej (m.in. Chondrodendron tomentosum). Rdzenne plemiona pokrywały nią groty strzał, aby porażać mięśnie ofiary przez zablokowanie przewodnictwa nerwowo-mięśniowego.
Mechanizm jest elegancko prosty: główny składnik, d-tubokuraryna, konkuruje z acetylocholiną o receptory nikotynowe w płytce nerwowo-mięśniowej. Receptor zostaje zajęty, ale nieaktywny – impuls nerwowy nie przekłada się na skurcz mięśnia. Świadomość pozostaje zachowana, jeśli nie podano środków znieczulających; paraliż dotyczy wyłącznie mięśni szkieletowych, w tym oddechowych.
To, co w dżungli było śmiertelną pułapką dla ofiary, na bloku operacyjnym stało się narzędziem:
- ułatwiającym intubację (rozluźnione mięśnie krtani i gardła),
- pozwalającym na wykonywanie precyzyjnych operacji w warunkach całkowitego zwiotczenia mięśni,
- zmniejszającym dawki środków anestetycznych (mniej gazu, mniej propofolu), bo nie trzeba „zagłuszać” odruchów obronnych tak silnie.
Nowocześni „spadkobiercy” kurary, jak rokuronium, wekuronium, pankuronium, to syntetyczne lub półsyntetyczne leki o lepiej przewidywalnym profilu. Można je precyzyjnie odwrócić, podając neostygminę (hamuje rozkład acetylocholiny) lub nowszy sugammadeks, który wiąże się bezpośrednio z cząsteczkami blokera nerwowo-mięśniowego.
Uwaga: pacjent wybudzający się po znieczuleniu ogólnym może być świadomy, ale jeszcze częściowo porażony, jeśli zwiotczenie nie zostało dobrze odwrócone. To jedno z najbardziej nieprzyjemnych doświadczeń raportowanych po źle prowadzonej anestezji – tu cienka granica między „dobrą dawką” a komplikacją nadal jest bardzo realna.
Arsen, rtęć i metale ciężkie: toksyczne pierwiastki jako „cudowne kuracje”
Arsen: od trucizny królewskiej do „magicznego” leku na wszystko
Arsen w kulturze europejskiej ma reputację idealnej trucizny: bez smaku, bez zapachu, z objawami przypominającymi naturalną chorobę (biegunki, wymioty, odwodnienie, niewydolność narządowa). W XIX wieku ten sam pierwiastek trafił na listę modnych leków.
W postaci toników arszenikowych podawano go na:
- „wzmocnienie organizmu” i poprawę apetytu,
- choroby skóry (łuszczycę, przewlekłe wypryski),
- anemię i „osłabienie nerwowe”.
Mechanizm działania arsenu jest wielotorowy. W toksycznych dawkach wiąże się z grupami sulfhydrylowymi (–SH) wielu enzymów, blokując kluczowe etapy oddychania komórkowego. W bardzo małych dawkach prawdopodobnie dochodziło do łagodnej stymulacji szpiku i układu odpornościowego – kosztem przewlekłego ryzyka nowotworów i uszkodzenia narządów.
Przełom przyniósł Salwarsan (arsfenamina), opracowany przez Paula Ehrlicha na początku XX wieku. Był to organiczny związek arsenu, który wybiórczo zabijał Treponema pallidum, bakterię wywołującą kiłę. W epoce przed antybiotykami uznano go za „cudowny lek”, mimo istotnej toksyczności. Schema leczenia obejmował powtarzane iniekcje, a działania niepożądane (uszkodzenia wątroby, nerwów) uważano za akceptowalny koszt uratowania życia.
Tip: to tu rodzi się koncepcja chemioterapii selektywnej – substancja ma być maksymalnie toksyczna dla patogenu, możliwie najmniej dla gospodarza. Arszenik okazał się pierwszym „półtrafionym” dowodem, że takie podejście jest w ogóle realne.
Rtęć: leczenie syfilisu, które samo było chorobą
Rtęć, kolejny metal ciężki, dorobiła się powiedzenia: „jedna noc z Wenus, całe życie z Merkurym” (Merkury = rtęć). Od XVI wieku do ery penicyliny rtęć była jednym z podstawowych „leków” na kiłę.
Stosowano:
- maści rtęciowe wcierane w skórę,
- dymy rtęciowe (pacjenta „wędzono” w specjalnych łaźniach),
- preparaty doustne i iniekcje.
Mechanizm: związki rtęci są silnie cytotoksyczne, zaburzają liczne enzymy i uszkadzają błony komórkowe. Rzeczywiście hamowały namnażanie T. pallidum, ale toksyczność ogólnoustrojowa była porównywalna z infekcją. Objawy przewlekłego zatrucia to m.in.:
- ślinotok, wypadanie zębów, owrzodzenia jamy ustnej,
- drżenia mięśni, zaburzenia koordynacji,
- zmiany psychiczne („erytyzm rtęciowy”: lękliwość, drażliwość, napady złości).
Klinicznie trudno było odróżnić, gdzie kończy się choroba, a zaczyna skutek leczenia. Rtęć była tu niemal podręcznikowym przykładem zasady „lek kontra trucizna” zastosowanej bez wystarczającej wiedzy o dawkach i farmakokinetyce.
Bizmut, złoto i inne metale w roli leków
Arsen i rtęć nie były wyjątkami – w lecznictwie pojawiły się także inne metale ciężkie i metale szlachetne:
- bizmut – związki bizmutu stosowano w leczeniu kiły i chorób przewodu pokarmowego; część preparatów (np. subsalicylan bizmutu) przetrwała do dziś jako środki przeciwbiegunkowe, działając głównie ściągająco i lekko przeciwbakteryjnie,
- złoto – sole złota (aurotiomalat, auranofina) przez dziesięciolecia były lekami modyfikującymi przebieg reumatoidalnego zapalenia stawów. Mechanizm nie jest do końca jasny; złoto wpływa na komórki układu odpornościowego i mediatory zapalne, ale obciążone jest toksycznością (uszkodzenie nerek, szpiku, skóry),
- srebro – azotan srebra stosowano jako środek przeciwbakteryjny (m.in. profilaktyka rzeżączkowego zapalenia spojówek u noworodków); współcześnie używa się raczej nanosrebra w opatrunkach, wykorzystując jego lokalne działanie przeciwdrobnoustrojowe.
W każdym z tych przypadków nadzieja na „cudowną kurację” wynikała z realnego działania przeciwzapalnego lub przeciwbakteryjnego. Problemem była kumulacja metalu w organizmie, brak specyficznego celowania i praktycznie nieistniejąca możliwość „wyłączenia” toksyczności po zakończeniu terapii.
Od metali ciężkich do chelatorów: odwrócenie roli
Ciekawa pętla historii polega na tym, że dziś metale ciężkie są głównie celem terapii, a nie jej narzędziem. Zamiast podawać arsen lub ołów, podaje się chelator – związek tworzący stabilny kompleks z jonami metalu, który można wydalić z moczem lub żółcią.
Przykłady chelatorów:
- EDTA (kwas wersenowy) – używany w zatruciach ołowiem; wiąże Pb2+, zmniejszając jego dostępność dla tkanek,
- DMPS, DMSA – stosowane w zatruciach rtęcią i arsenem; zawierają grupy sulfhydrylowe konkurujące z enzymami organizmu o wiązanie metalu,
- deferoksamina, deferazyroks – chelatory żelaza używane przy hemochromatozie i przewlekłych przetoczeniach krwi.
Mechanizm jest w gruncie rzeczy odwróceniem dawnych praktyk: zamiast korzystać z destrukcyjnego wiązania metalu do enzymów pacjenta, „przekierowuje się” metal do cząsteczek chelatora, który jest farmakologicznie względnie obojętny. To pokazuje, jak ta sama chemia wiązania jonów metali może być zarówno narzędziem trucia, jak i ratowania życia.
Penicylina i antybiotyki: przypadek, pleśń i konsekwencje masowego sukcesu
Penicylina: „brudne” szalki, które zmieniły medycynę
Historia penicyliny zaczyna się od klasycznego przypadku szczęśliwego zbiegu okoliczności. Alexander Fleming w 1928 roku zauważył, że na jednej z jego szalek z bakteriami Staphylococcus rozwinęła się pleśń (Penicillium notatum), a wokół kolonii pleśniowej powstała strefa zahamowania wzrostu bakterii.
Chemicznie substancja aktywna okazała się β-laktamem – pierścieniem czteroczłonowym silnie reagującym z enzymami bakteryjnymi odpowiedzialnymi za syntezę ściany komórkowej (białka PBP, ang. penicillin-binding proteins). Po związaniu penicyliny bakteriom trudniej jest budować peptydoglikan – kluczowy składnik ich ściany komórkowej. Skutek:
- bakterie rosnące i dzielące się giną na skutek lizy (pęknięcia ściany),
- komórki w fazie spoczynku są mniej wrażliwe – dlatego ważny jest odpowiedni czas i częstość dawkowania.
Prawdziwy przełom nastąpił dopiero po opracowaniu metod masowej produkcji (Florey, Chain i współpracownicy) i oczyszczania związku na skalę przemysłową. W czasie II wojny światowej penicylina zaczęła radykalnie obniżać śmiertelność z powodu zakażeń ran, zapaleń płuc i sepsy. To była zmiana porównywalna z wprowadzeniem znieczulenia ogólnego – zupełnie nowy poziom kontroli nad infekcją.
Od penicyliny do całej rodziny antybiotyków
Struktura β-laktamowa penicyliny stała się matrycą dla kolejnych klas antybiotyków:
- penicyliny półsyntetyczne (amoksycylina, kloksacylina, piperacylina) – modyfikacje bocznych łańcuchów poprawiły stabilność w kwaśnym środowisku żołądka, rozszerzyły spektrum na bakterie Gram-ujemne lub zwiększyły odporność na niektóre β-laktamazy (enzymy bakteryjne rozkładające β-laktam),
- cefalosporyny – inny szkielet podstawowy, ale ten sam pierścień β-laktamowy; kolejne „generacje” przesuwały spektrum działania z Gram-dodatnich w stronę Gram-ujemnych i bardziej problematycznych patogenów szpitalnych,
- karbapenemy (imipenem, meropenem) – „ciężka artyleria” o bardzo szerokim spektrum, stosowana w ciężkich zakażeniach wieloopornymi bakteriami.
Środki te działają na wspólny cel – syntezę ściany komórkowej – ale różnią się:
- powinowactwem do konkretnych PBP,
- odpornością na określone typy β-laktamaz,
- zdolnością przenikania przez błony zewnętrzne bakterii Gram-ujemnych.
Równolegle odkrywano inne klasy antybiotyków o zupełnie innych mechanizmach: aminoglikozydy (hamowanie syntezy białka na rybosomach 30S), makrolidy (rybosomy 50S), chinolony (inhibicja gyrazy DNA) czy glikopeptydy (hamowanie syntezy peptydoglikanu innym sposobem niż β-laktamy).
Mechanizmy oporności: jak bakterie uczą się bronić
Co warto zapamiętać
- Granica między lekiem a trucizną jest płynna – ta sama substancja może leczyć, być obojętna lub zabijać, a o wszystkim decyduje dawka i sposób użycia.
- Najstarsze „leki” to w praktyce kontrolowane trucizny: rośliny, jady i metale ciężkie wybierano dlatego, że dawały szybkie, wyraźne efekty (uśmierzanie bólu, uspokojenie, wymioty, sen).
- Rozwój medycyny zaczął się od obserwacji powtarzalnych skutków działania toksyn, jeszcze bez zrozumienia mechanizmów – liczyło się to, że po konkretnej dawce zawsze następował podobny efekt.
- Paracelsus sformułował kluczową zasadę toksykologii: „dawka czyni truciznę”, co otworzyło drogę do świadomego, kontrolowanego wykorzystywania toksyn jako leków (prosta logika prowadząca m.in. do chemioterapii).
- Izolacja substancji czynnych z roślin (np. morfiny, atropiny, digoksyny) umożliwiła standaryzację dawek i zamieniła nieprzewidywalne wywary w precyzyjne narzędzia terapeutyczne.
- Ryzykowne terapie toksycznymi środkami wynikały z braku alternatyw, silnych efektów tych substancji oraz presji, by „coś zrobić” dla ciężko chorego, nawet kosztem dużego ryzyka.
- Historia trucizn używanych jako leki uczy krytycznego podejścia do współczesnych „cudownych pigułek” i suplementów – każdy silny efekt ma swoją cenę w postaci potencjalnej toksyczności lub odległych skutków.
Źródła
- Goodman & Gilman’s The Pharmacological Basis of Therapeutics. McGraw-Hill (2018) – Historia farmakologii, mechanizmy działania leków i toksyn
- Casarett & Doull’s Toxicology: The Basic Science of Poisons. McGraw-Hill (2019) – Zasada dawka–toksyczność, fundament toksykologii klinicznej
- Paracelsus: Essential Theoretical Writings. Brill (2008) – Pisma Paracelsusa, w tym słynna maksyma o dawce i truciznie
- The Cambridge Illustrated History of Medicine. Cambridge University Press (1996) – Rozwój medycyny od starożytności, rola trucizn i leków
- The Oxford Handbook of the History of Medicine. Oxford University Press (2011) – Eseje o historii terapii, opium, metalach ciężkich, roślinach leczniczych
- Opium: A History. St. Martin’s Press (1998) – Historia opium, izolacja morfiny, zastosowania medyczne i nadużycia
- Atropa belladonna L. and related species. Springer (2004) – Monografia o wilczej jagodzie, atropinie i ich zastosowaniach
- Digitalis: A Clinical Survey of the Therapeutic Use of Digitalis Glycosides. W.B. Saunders (1969) – Historia i farmakologia naparstnicy, zakres dawki terapeutycznej i toksycznej
- Arsenic in Medical History. Royal Society of Chemistry (2012) – Zastosowanie arsenu w leczeniu i jego toksyczność na przestrzeni wieków