Sytuacja wyjściowa: po co komu historia produkcji leków, kiedy podejmuje decyzje dziś
Realne scenariusze, w których ta wiedza oszczędza nerwów i błędnych wniosków
Wyobraź sobie trzy częste sytuacje. Pierwsza: pacjent widzi nagłówek o „brakach leków”, „wpadce jakościowej” albo „wycofaniu serii” i próbuje ocenić, czy to incydent, czy objaw szerszego problemu w przemyśle farmaceutycznym. Druga: kandydat do pracy w produkcji, kontroli jakości (QC) albo zapewnieniu jakości (QA) słyszy skróty typu GMP, walidacja, seria, zmiana porejestracyjna i czuje, że bez kontekstu historycznego są one zbiorem rytuałów. Trzecia: student lub pasjonat historii nauki chce odróżnić romantyczny obraz aptekarza z moździerzem od tego, co naprawdę ograniczało jakość i bezpieczeństwo leków, gdy dominowała produkcja rzemieślnicza.
W każdej z tych sytuacji działa podobny mechanizm: łatwo ulec uproszczeniu. „Kiedyś robiono lepiej, bo ręcznie”, „naturalne znaczy bezpieczne”, „fabryka to chemia i zysk”, „GMP gwarantuje, że nic złego nie może się wydarzyć”. Historia przemysłu farmaceutycznego jest przydatna nie dlatego, że dostarcza anegdot, tylko dlatego, że pokazuje konsekwencje skali: to, co w aptece było poprawką na miejscu, w produkcji seryjnej staje się ryzykiem systemowym.
Kluczowe jest też zrozumienie różnic między typami produktów. Tabletka i maść to inne światy technologiczne. Roztwór do wstrzykiwań czy krople do oczu (produkty jałowe) narzucają reżim, którego nie da się „nadrobić starannością”. A leki biologiczne, szczepionki czy terapie oparte o białka i komórki wywracają do góry nogami klasyczne myślenie o „substancji czynnej” jako stabilnym związku chemicznym.
Filtr, który porządkuje całą opowieść: „problem → rozwiązanie → nowy problem”
Jeśli potraktować dzieje przemysłu farmaceutycznego jak oś czasu z datami i nazwiskami, łatwo przeoczyć sedno. W praktyce to łańcuch decyzji: pojawia się problem (np. brak powtarzalności dawki), ktoś wdraża rozwiązanie (standaryzacja, mechanizacja, farmakopea), a to rozwiązanie tworzy nowe ograniczenia (koszt, potrzeba analityki, ryzyko błędu powielanego w całej serii, zależność od dostawców surowców).
Skala produkcji poprawia dostępność leków i ułatwia leczenie masowe, ale podnosi poprzeczkę dowodową. W aptece zrobienie jednego preparatu mogło opierać się na doświadczeniu i zmysłach (wygląd, zapach, konsystencja). W fabryce to za mało: trzeba zbudować system, który działa w powtarzalnych seriach, przez różne zmiany, z różnymi operatorami, na różnych liniach, często w wielu krajach i u wielu podwykonawców.
To podejście jest też dobrym „detektorem marketingu”. Komunikat o „nowej postaci leku” może oznaczać realną innowację (np. poprawę biodostępności lub stabilności), ale może być też głównie zmianą wygody stosowania. Historia uczy, że forma podania i opakowanie bywały czasem równie przełomowe jak odkrycie nowej cząsteczki.
Pytania, które warto mieć z tyłu głowy, czytając o lekach i przemyśle
Co jest kontrolowane? Skład, proces, czystość, stabilność, a może tylko „średnia” zawartość substancji czynnej?
Co jest powtarzalne? Jedna partia? Każda partia? Każdy zakład produkcyjny?
Gdzie jest najsłabsze ogniwo? Surowiec (API), substancje pomocnicze, sterylność, opakowanie, logistyka, dokumentacja, personel?
Jakie ryzyko rośnie wraz ze skalą? Błąd w recepturze i instrukcji, błąd w kalibracji, zanieczyszczenie krzyżowe, pomyłka etykiety.
Co jest regułą, a co wyjątkiem? To zależy od postaci leku i od tego, czy mówimy o produkcie chemicznym, biologicznym, jałowym, czy recepturowym.
Apteka jako wytwórnia: moździerz, waga i doświadczenie – plus twarde ograniczenia skali
Co realnie oznacza „lek recepturowy” i „galenika” w praktyce
Lek recepturowy to produkt wykonywany na podstawie recepty dla konkretnego pacjenta, zwykle w małej ilości, często z krótkim terminem przydatności. W takim modelu apteka jest jednocześnie miejscem sporządzania, kontroli (na poziomie rzemiosła) i wydania. Galenika – szeroko rozumiana sztuka sporządzania postaci leków (maści, proszków, czopków, mieszanek) – była przez wieki rdzeniem praktyki aptecznej.
W tym systemie kontrola jakości ma inny charakter niż w przemyśle. Jest mocno „operatorowa”: zależy od wprawy, od narzędzi, od nawyków pracy i od tego, czy surowiec zachowuje się tak, jak zwykle. Zmysły i doświadczenie pełnią funkcję, którą dziś wspierają metody instrumentalne. To nie jest powód do kpin – to był jedyny dostępny język kontroli w epoce ograniczonej analityki – ale trzeba uczciwie nazwać ograniczenia.
Różnica między „działa u mnie w moździerzu” a „działa w tysiącach opakowań” zaczyna się już przy banalnych czynnościach: rozcieraniu proszków, doborze podłoża maściowego, mieszaniu, podziale dawki, pakowaniu. W aptece można skorygować konsystencję na miejscu. W fabryce korekty „na oko” są sygnałem, że proces nie jest pod kontrolą.
Dlaczego ten model przestaje wystarczać, gdy rośnie popyt i złożoność terapii
Gdy rośnie zapotrzebowanie na leczenie populacyjne, rośnie też presja na powtarzalność i porównywalność. Lek recepturowy sprawdza się w niszach: indywidualne dawki, szczególne potrzeby pacjenta, sytuacje braku gotowego produktu, alergie na substancje pomocnicze. Ale jako podstawowy model zaopatrzenia zdrowia publicznego ma kilka twardych barier.
Najbardziej niedoceniana bariera to zmienność surowców naturalnych. Rośliny lecznicze i ekstrakty potrafią znacząco różnić się składem w zależności od odmiany, warunków uprawy, czasu zbioru, sposobu suszenia i przechowywania. Nawet jeśli „to ta sama roślina”, to nie znaczy „to ten sam lek”. Dla przemysłu, który chce gwarantować efekt i bezpieczeństwo, to ryzyko trudne do zaakceptowania bez standaryzacji.
Druga bariera to ryzyko błędu dawki i brak powtarzalności. W małej skali pojedynczy błąd dotyka jednego pacjenta – co i tak jest poważne – ale w skali przemysłowej ten sam błąd może dotyczyć setek tysięcy opakowań. Paradoksalnie więc przemysł musiał stać się bardziej „nudny” i formalny: procedury, rejestry, etykiety, kontrole międzyoperacyjne, a później walidacje i audyty.
Trzecia bariera to trwałość i transport. Lek to nie tylko receptura, ale też stabilność chemiczna i mikrobiologiczna oraz odporność na warunki dystrybucji. Preparat, który w aptece jest wydany od razu, może działać dobrze. Ten sam preparat w łańcuchu dostaw, magazynowany i przewożony, narażony na wahania temperatury i wilgotności, może zachowywać się inaczej.
Rzemiosło kontra skala: gdzie leży typowa pułapka „ręczne = lepsze”
Ręczne wykonanie bywa świetne, gdy problem jest lokalny i jednostkowy: dopasowanie dawki, nietypowa konsystencja, brak dostępnej postaci leku. Jednak rzemiosło jest podatne na zmienność operatora. Dwie osoby mogą wykonać „ten sam” preparat z różną jednorodnością rozproszenia proszku w maści czy z różnym stopniem rozdrobnienia. A to może wpływać na szybkość uwalniania substancji czynnej, miejscowe podrażnienie czy trwałość.
W przemyśle sytuacja się odwraca: proces ma dawać tę samą odpowiedź niezależnie od tego, kto stoi przy linii. To nie dzieje się samo; wymaga procedur, szkoleń, kwalifikacji urządzeń i kontroli zmian. Ale jeśli system działa, zmienność maleje. Haczyk jest taki, że przemysł może też „idealnie powtarzać błąd” – dlatego historia rozwoju kontroli jakości to nie ozdoba, tylko fundament.
Od surowca do API: kiedy „naturalne” przestaje być zaletą, a zaczyna być ryzykiem
Izolacja, oczyszczanie, identyfikacja – jak rodzi się pojęcie substancji czynnej
Przejście od mieszanek i ekstraktów do API (Active Pharmaceutical Ingredient, substancja czynna) to jedna z największych zmian w dziejach farmacji. API to nie „coś z rośliny”, tylko związek o określonej tożsamości, możliwy do zbadania i opisania metodami analitycznymi. Dzięki temu da się sensownie mówić o dawce, mocy, czystości i porównywać wyniki terapii.
W praktyce API oznacza także możliwość oddzielenia dwóch światów: świata działania farmakologicznego i świata technologii postaci leku. Gdy wiadomo, co jest „aktywnym graczem”, można dobrać nośnik, substancje pomocnicze i proces tak, by lek był stabilny i wygodny w stosowaniu. W epoce ekstraktów ten podział był dużo bardziej rozmyty: „to działa, bo tak się przyjęło”, ale trudniej było wyjaśnić, czemu raz działa mocniej, raz słabiej.
Wraz z rozwojem identyfikacji chemicznej rośnie znaczenie czystości. Czystość nie jest fetyszem – to warunek, by dawka była przewidywalna, a działania niepożądane nie wynikały z domieszek. Z punktu widzenia przemysłu czystość to też język kontraktów i dostaw: można wymagać parametrów, można je mierzyć, można odrzucać partie niespełniające kryteriów.
Synteza chemiczna i powtarzalność procesu: odpowiedź na kaprysy natury
Synteza chemiczna umożliwiła produkcję substancji czynnych w sposób mniej zależny od sezonowości i zmienności surowców naturalnych. To był motor skalowania, ale nie w trybie „magia nauki rozwiązała wszystko”. Synteza wprowadziła nowe ryzyka: produkty uboczne, zanieczyszczenia reagentami, rozpuszczalnikami, katalizatorami, a także problem przenoszenia zanieczyszczeń między seriami produkcyjnymi.
Tu pojawia się ważna lekcja dla osób, które chcą „szybko podjąć decyzję”, jak rozumieć współczesną farmację: każde źródło powtarzalności wymaga narzędzi kontroli. Jeśli produkcja ma być stabilna, trzeba mierzyć nie tylko „co wyszło na końcu”, ale także to, co dzieje się po drodze. To właśnie rodzi przemysł analityczny w farmacji: metody identyfikacji, oznaczania zawartości, badania zanieczyszczeń i stabilności.
O ile w aptece można było zaakceptować „mniej więcej tę samą” konsystencję, o tyle w produkcji seryjnej tolerancje stają się częścią bezpieczeństwa. Nie dlatego, że ktoś lubi formalności, ale dlatego, że bez tolerancji nie da się zarządzać ryzykiem w skali.
Farmakopee i standaryzacja jakości: dlaczego „opis” stał się równie ważny jak „przepis”
Farmakopea (zbiór norm jakościowych dotyczących substancji i produktów leczniczych) jest jednym z najbardziej praktycznych wynalazków kultury farmaceutycznej. Jej sens nie polega na „biurokracji”, lecz na uzgodnieniu, co znaczy, że surowiec jest tym, za co się podaje, i że spełnia minimalne wymagania jakości. Bez wspólnego języka nie ma skalowania: nie da się kupować i sprzedawać surowców w miarę bezpiecznie, nie da się też porównywać produktów.
Standaryzacja zmieniła kulturę: z ocen „na oko” do ocen „na podstawie testu”. Ale tu też jest pułapka: testy są tak dobre, jak dobre są metody i ich interpretacja. Wczesne standardy były krokiem naprzód, jednak dopiero rozwój instrumentów analitycznych pozwolił naprawdę mocno ograniczać ryzyko domieszek i fałszerstw.
W praktyce, gdy słyszysz dziś o „spełnieniu wymagań farmakopei”, to nie znaczy, że produkt jest idealny. To znaczy, że mieści się w uzgodnionych granicach jakości. Różnica jest subtelna, ale ważna: standardy redukują ryzyko, nie eliminują go w absolutnym sensie.
Mit „naturalne = bezpieczne” i mniej oczywiste konsekwencje
„Naturalny” surowiec może być świetny albo problematyczny – zależy od tego, czy jest kontrolowany. Naturalne produkty mogą zawierać alergeny, toksyny, metale ciężkie, pestycydy, mikroorganizmy, a także związki, które wchodzą w interakcje z innymi lekami. Z perspektywy przemysłu to nie argument przeciwko naturze, tylko za kontrolą: bez powtarzalności trudno uczciwie gwarantować efekt i bezpieczeństwo.
To wyjaśnia, czemu przemysł przesunął się od „mieszanek” do „substancji czynnych”, a potem do produktów coraz bardziej precyzyjnych. Precyzja jest drogą do przewidywalności, ale kosztuje: inwestycje w analitykę, w czyste warunki, w dokumentację, w kwalifikację dostawców. Ta cena jest też jednym z powodów, dla których łańcuch dostaw leków stał się globalny i podatny na zakłócenia.
Jeśli ktoś utożsamia „naturalne” z „łagodne”, zwykle pomija jeszcze jedną rzecz: zmienność działań niepożądanych. Ten sam wyciąg bywa bezproblemowy przez miesiące, a potem nagle zaczyna drażnić, uczulać albo „dziwnie” działać, bo zmienił się profil domieszek. W realnych decyzjach zakupowych to oznacza proste pytanie do sprzedawcy albo producenta: czy umie pokazać nie tylko deklarację składu, ale też kontrolę zanieczyszczeń i stabilności dla partii, którą kupujesz.
Standaryzacja jest też mniej romantyczna, niż się ją czasem przedstawia. Owszem, ułatwia bezpieczeństwo, ale potrafi spłaszczać obraz: „spełnia normę” nie mówi nic o tym, jak blisko granic porusza się produkt i ile zostawia marginesu na błędy w przechowywaniu. W praktyce robi różnicę, czy substancja czynna ma solidny pakiet danych (różne partie, różne warunki, sensowny profil zanieczyszczeń), czy tylko minimalny zestaw badań, które akurat wymagane są do obrotu.
Dlatego decyzje „czy ufać” lepiej opierać na kilku sygnałach jakości, a nie na etykietach typu „bio” czy „tradycyjny”. Przykład z życia: preparat ziołowy kupowany w ciemno w internecie może mieć ładny opis, a jednocześnie brak informacji o pochodzeniu surowca i o tym, czy ktoś w ogóle badał metale ciężkie albo zanieczyszczenia mikrobiologiczne. Z kolei produkt z dobrze udokumentowanego źródła bywa mniej „naturalny” w marketingowym sensie, ale jest po prostu przewidywalny.
Jeśli trzeba szybko ocenić ryzyko, działa krótka checklista: czy wiadomo, co jest API i w jakiej dawce; czy podany jest standard jakości (farmakopea/specyfikacja) oraz podstawowe badania zanieczyszczeń; czy są warunki przechowywania i termin ważności wynikające ze stabilności, a nie „z przyzwyczajenia”; i wreszcie, czy producent potrafi odpowiedzieć na proste pytanie o powtarzalność partii. To nie daje gwarancji ideału, ale szybko odróżnia produkt kontrolowany od produktu „na wiarę”.
Mechanizacja i serie: kiedy lek staje się „procesem”, a nie „mieszanką”
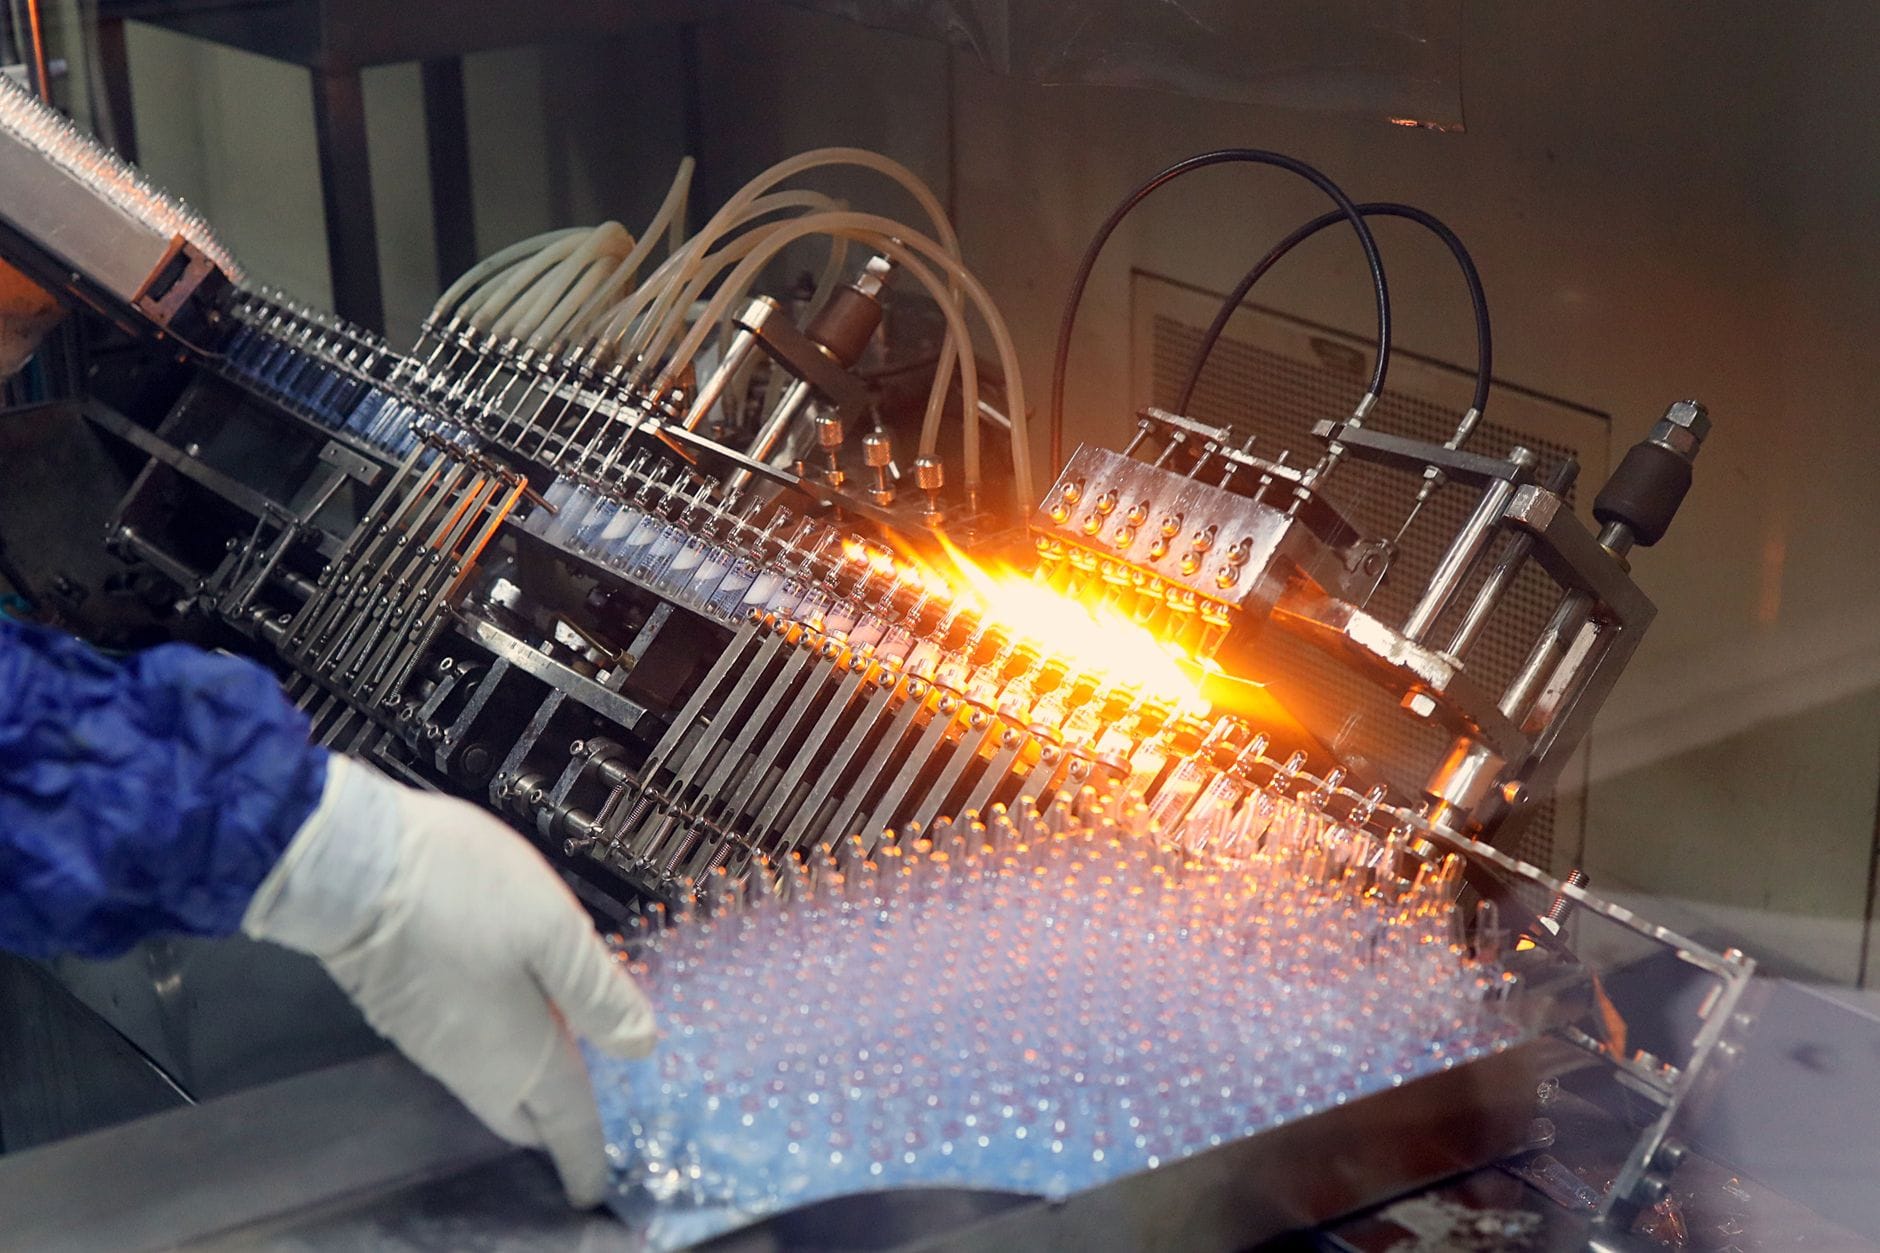
W praktyce przejście do produkcji przemysłowej nie zaczyna się od wielkiej fabryki, tylko od prostego pytania: jak zrobić ten sam produkt nie dziesięć razy, ale tysiąc razy, bez rozjechania się jakości? W aptece wiele rzeczy „dopieszcza się” ręką i wzrokiem. W skali przemysłowej ręka i wzrok muszą zostać zastąpione przez parametry: czas mieszania, prędkość, temperaturę, kolejność dodawania składników, wilgotność, ciśnienie, a nawet sposób mycia sprzętu.
To brzmi jak formalność, dopóki nie uświadomisz sobie, że w serii produkcyjnej każdy drobiazg ma tendencję do eskalacji. Jeśli proszek jest minimalnie bardziej wilgotny, może się gorzej mieszać i gorzej płynąć; jeśli gorzej płynie, kapsułkarka lub prasa tabletkowa będzie pracować niestabilnie; jeśli dawka „pływa”, rośnie ryzyko braku zgodności serii. Z zewnątrz widać tylko tabletkę. W środku jest łańcuch zależności.
„Skalowanie” to nie mnożenie składników, tylko eliminowanie niewidocznych zmiennych
Typowe uproszczenie mówi: skoro receptura działa w małej skali, to „wystarczy zrobić więcej”. W farmacji to często prowadzi do ślepej uliczki, bo skala zmienia fizykę procesu. W większej masie materiału inaczej rozchodzi się ciepło, inaczej zachowują się granulaty, inaczej tworzą się aglomeraty, inaczej przebiega suszenie. To, co w moździerzu było do opanowania, w mieszalniku przemysłowym potrafi dać zupełnie inną jednorodność.
Dlatego mechanizacja nie polega wyłącznie na kupieniu maszyny. Polega na przełożeniu „wiedzy rąk” na powtarzalny opis procesu, który da się skontrolować. A gdy czegoś nie da się sensownie opisać, zwykle trzeba zmienić recepturę, surowce albo postać leku — i tu zaczynają się kompromisy.
Kontrola jakości jako część produkcji, nie „policjant na końcu”
W opowieściach o historii przemysłu łatwo wpaść w narrację, że kontrola jakości „sprawdza produkt i tyle”. W realnym systemie to za mało. Owszem, test końcowy jest ważny, ale w wielu przypadkach nie wyłapie źródła problemu, tylko potwierdzi jego skutki. Przykład: jeśli tabletki zaczynają się kruszyć, analiza gotowego produktu powie ci, że twardość jest za niska — ale nie powie automatycznie, czy winna jest wilgotność granulatora, zbyt krótki czas mieszania, zmiana dostawcy substancji pomocniczej, czy niewłaściwe warunki magazynowania.
Stąd rozwój myślenia procesowego: nie tylko „czy przeszło specyfikację”, ale też „czy proces był pod kontrolą”. W tym miejscu rodzi się język, który do dziś dominuje w branży: serie, odchylenia, badanie przyczyn, działania korygujące i zapobiegawcze, walidacja. To są narzędzia, które mają ograniczać ryzyko systemowe, a nie tylko łapać pojedyncze wpadki.
GMP w praktyce: po co aż tyle dyscypliny, skoro „to tylko tabletka”
GMP (Good Manufacturing Practice) bywa przedstawiane jako ciężar regulacyjny. W historycznym sensie to reakcja na bardzo konkretne problemy: pomyłki w surowcach, zanieczyszczenia krzyżowe, brak spójności serii, błędy etykietowania, brak ścieżki audytu, a w przypadku produktów jałowych — dramatyczne skutki mikrobiologii. Regulacje nie powstały po to, by utrudniać życie „uczciwym”, tylko by system nie opierał się na deklaracjach.
To również wyjaśnia, czemu przemysł jest wrażliwy na zmiany. Zmiana dostawcy opakowań albo minimalna modyfikacja procesu mycia urządzeń może wyglądać niewinnie, ale w świecie GMP jest potencjalnym źródłem niezgodności. Pytanie nie brzmi: „czy zmiana jest dobra?”, tylko: czy umiemy wykazać, że nie pogarsza jakości. Bez tego skala, zamiast zwiększać dostępność, zwiększałaby ryzyko.
Postać leku jako przełom: wygoda pacjenta kontra ograniczenia technologii
W pewnym momencie o przewadze przemysłu przestaje decydować sama substancja czynna. Decyduje to, czy da się ją podać stabilnie, przewidywalnie i bezpiecznie. Postać leku to tak naprawdę kontrakt między chemią a codziennością: „ma działać” i jednocześnie „ma się dać stosować”. Każda postać rozwiązuje jeden problem, ale tworzy następne.
Tabletka i kapsułka: triumf standaryzacji, ale nie zawsze najlepszy dla każdej substancji
Tabletki i kapsułki dały przemysłowi to, czego potrzebował najbardziej: jednostkową dawkę, łatwe pakowanie, łatwą logistykę i względną trwałość. To jedna z przyczyn, dla których masowa farmacja szybko poszła w kierunku form stałych. Jednak „stałe” nie znaczy „proste”. Pojawiają się pytania o rozpad, rozpuszczanie i biodostępność, czyli o to, czy substancja czynna rzeczywiście uwalnia się w organizmie tak, jak zakładano.
Tu pojawia się kolejna pułapka w uproszczeniach: identyczna dawka na etykiecie nie zawsze oznacza identyczne zachowanie w ciele. Dlatego w przemysłowym podejściu tak mocno rozdziela się: zawartość API (ile jest) i profil uwalniania (jak się uwalnia). W przypadku części leków różnice technologiczne są klinicznie nieistotne; w innych — mogą mieć znaczenie, zwłaszcza przy wąskim marginesie terapeutycznym. To zależy od substancji i od wskazań, nie od marketingu.
Maści, kremy, żele: „to tylko smarowanie” bywa złudne
Postacie półstałe wyglądają niewinnie, bo pacjent widzi prosty gest: posmarować. Technologicznie to często trudniejszy teren niż tabletka. Jednorodność rozproszenia substancji czynnej, wielkość cząstek, rodzaj podłoża, kompatybilność z opakowaniem — wszystko to wpływa na stabilność i na to, czy lek podaje dawkę w sposób powtarzalny.
Przemysł lubi takie postacie, bo dają szerokie zastosowania (dermatologia, leczenie miejscowe), ale też stawiają twarde wymagania kontroli. Jeśli ktoś porównuje dwa produkty „o tej samej mocy” i zastanawia się, czemu jeden działa inaczej, często odpowiedź siedzi w technologii nośnika, a nie w samej substancji czynnej.
Roztwory i produkty jałowe: tu kończy się tolerancja na „prawie dobrze”
Gdy lek ma być podany do oka, dożylnie albo w innej formie wymagającej jałowości, gra zmienia zasady. Wtedy nie chodzi tylko o to, czy API jest czyste, ale czy cały proces — od wody i sprzętu po opakowanie — utrzyma kontrolę nad mikrobiologią i cząstkami stałymi. To jeden z powodów, dla których produkcja jałowa jest wąskim gardłem: trudniej ją uruchomić, trudniej utrzymać, trudniej „szybko zwiększyć moce”, gdy rośnie zapotrzebowanie.
W ujęciu historycznym to tłumaczy, czemu część leków długo pozostawała w prostszych postaciach lub była ograniczona dostępnością: nie wszystko da się bezpiecznie podać w dowolnej formie. A gdy da się — koszt i złożoność rosną szybciej, niż podpowiada intuicja.
Łańcuch dostaw i opakowanie: niewidzialna infrastruktura bezpieczeństwa
Rozwój przemysłu farmaceutycznego to także rozwój logistyki. Lek przemysłowy ma sens dopiero wtedy, gdy da się go dostarczyć w stanie niepogorszonym. To przesuwa ciężar z „wytworzyć” na „wytworzyć i utrzymać jakość do końca terminu ważności”. Stąd rola opakowań: nie jako dekoracji, tylko jako bariery dla wilgoci, tlenu, światła i pomyłek.
Blister, butelka, fiolka: opakowanie jako część receptury
Opakowanie nie jest neutralne. Niektóre substancje są wrażliwe na wilgoć, inne na światło, jeszcze inne wchodzą w interakcje z materiałem opakowaniowym. Zmiana blistra na inny typ, zmiana zakrętki, uszczelki czy nawet etykiety może wprowadzić nowe ryzyko. Dlatego w dojrzałych systemach traktuje się opakowanie jak element produktu, który też podlega kwalifikacji i kontroli zmian.
Praktyczny przykład z życia: pacjent przesypuje tabletki do organizera „na tydzień”, a potem dziwi się, że lek wygląda inaczej albo gorzej się przechowuje. Czasem to nie problem. Czasem — zwłaszcza przy substancjach wrażliwych — to realne pogorszenie stabilności. Nie da się tego ocenić „na oko”, bo degradacja chemiczna nie musi zmieniać wyglądu.
API jako punkt krytyczny: czemu braki leków nie zawsze wynikają z „chciwości”
W potocznych komentarzach braki leków tłumaczy się prosto: ktoś nie chce produkować. Bywa i tak, ale często problem jest bardziej techniczny. Jeśli kluczowy składnik (API) jest wytwarzany w ograniczonej liczbie miejsc, a do tego dochodzą wymagania jakości, audyty i czas potrzebny na kwalifikację dostawcy, elastyczność spada. To nie jest branża, w której łatwo „z dnia na dzień” uruchomić alternatywę, bo substytucja w łańcuchu dostaw też jest zmianą, którą trzeba udokumentować i obronić.
W efekcie przemysł działa w napięciu: z jednej strony presja dostępności i ceny, z drugiej — presja jakości i zgodności. Historia pokazuje, że ignorowanie którejkolwiek strony kończy się źle: albo brakiem, albo kryzysem bezpieczeństwa.
Mini-checklista decyzyjna: jak czytać dzisiejszą produkcję przez pryzmat tej historii
Gdzie jest źródło powtarzalności? W surowcu (API), w procesie, w kontroli zmian — czy w marketingowej obietnicy.
Co jest mierzone po drodze, a co tylko na końcu? Im bardziej ryzykowna postać (np. jałowa), tym mniej wystarczą testy końcowe.
Jaką rolę gra postać leku? Ta sama dawka może dawać inne uwalnianie; to zależy od technologii, nie od „lepszości” producenta.
Czy opakowanie jest traktowane jak element produktu? Jeśli produkt jest wrażliwy na warunki, opakowanie bywa równie istotne jak receptura.
Co będzie wąskim gardłem przy skali? Najczęściej: API, sterylność, moce wytwórcze, kwalifikacja dostawców i zgodność dokumentacyjna.
Mikrobiologia i antybiotyki: kiedy „wystarczy czysto” przestało wystarczać
Największy skok mentalny w przemyśle nie polegał na tym, że zaczęto robić więcej tabletek. Polegał na tym, że pojawiły się produkty, dla których „w miarę czysto” nie jest stanem pośrednim, tylko błędem. Rozwój mikrobiologii, szczepionek i antybiotyków dołożył branży nowe klasy ryzyk: żywe organizmy, toksyny, zanieczyszczenia biologiczne i sterylność jako parametr krytyczny, a nie „ładna praktyka”.
Tu też widać typowe uproszczenie: opowieści o „cudzie antybiotyków” często omijają fakt, że przemysł musiał nauczyć się produkować substancję skuteczną i powtarzalną, a przy okazji nie wprowadzać do obiegu zanieczyszczeń, które na papierze są „śladowe”, ale biologicznie potrafią być istotne. To zależy od produktu: gdzie indziej krytyczna będzie czystość chemiczna, a gdzie indziej endotoksyny czy bioburden.
Fermentacja to nie synteza: inna skala, inne „miejsca, gdzie może pójść źle”
Produkcja oparta o fermentację (historycznie kluczowa dla wielu antybiotyków) jest bliższa rolnictwu kontrolowanemu niż „klasycznej” syntezie chemicznej. Zmienność szczepu, pożywki, temperatury i tlenu potrafi zmienić profil produktu, a nie tylko wydajność. W praktyce oznacza to więcej punktów kontrolnych, bardziej rozbudowaną strategię analityczną i większą niechęć do skrótów.
W scenariuszu „trzeba szybko zwiększyć produkcję” często przegrywa nie sama aparatura, tylko czas: kwalifikacja zmian, stabilność procesu, powtarzalność. I znowu: to nie jest złośliwość branży, tylko konsekwencja tego, że w biologii „ten sam przepis” nie zawsze daje „ten sam wynik”, jeśli warunki minimalnie odpłyną.
Szczepionki i produkty biologiczne: jakość ukryta w detalach
W produktach biologicznych jakość bywa w większym stopniu „wytwarzana” niż „zmierzona”. To nie slogan, tylko praktyczna obserwacja: nie wszystko da się w pełni odtworzyć testami końcowymi, bo produkt jest złożony, a parametry krytyczne bywają wielowymiarowe (aktywność biologiczna, struktura, agregacja, stabilność). Dlatego proces — i jego utrzymanie — staje się częścią definicji produktu.
Pułapka interpretacyjna: ktoś słyszy „biologiczny” i zakłada, że to automatycznie „bardziej naturalny” i „łagodniejszy”. Z punktu widzenia wytwarzania to często znaczy: bardziej wrażliwy na warunki, trudniejszy w transporcie, mniej wybaczający błędy łańcucha chłodniczego.
„Innowacja” w realnym świecie: nowa terapia czy nowa obudowa tej samej substancji
W branży słowo „innowacja” jest pojemne. Czasem oznacza przełom terapeutyczny, a czasem zmianę, która ma sens operacyjny: lepszą stabilność, prostsze dawkowanie, mniejsze ryzyko pomyłki. Obie rzeczy mogą być wartościowe, ale nie są tym samym — i warto umieć to rozróżnić, gdy czyta się komunikaty prasowe albo porównuje produkty.
Reformulacja i „line extension”: kiedy zmiana postaci ma sens, a kiedy myli trop
Zmiana z tabletki na kapsułkę, z syropu na tabletki ulegające rozpadowi w jamie ustnej, z ampułki na wstrzykiwacz automatyczny — to nie zawsze „nowy lek”, ale często realna zmiana ryzyk i korzyści. Zyskuje się wygodę, czasem lepszą adherencję, czasem mniejszą ekspozycję personelu na substancję. Traci się gdzie indziej: rośnie złożoność łańcucha dostaw, wchodzą nowe materiały opakowaniowe, a przy podaniu pozajelitowym pojawiają się dodatkowe wymagania sterylności i zgodności z urządzeniem.
Jeśli ktoś podejmuje decyzję „czy to tylko marketing”, praktyczne pytania brzmią raczej tak: co zmienia się w profilu uwalniania, jakie nowe ryzyko wchodzi przez urządzenie/opakowanie i czy pacjent rzeczywiście rzadziej popełnia błędy. Odpowiedź zależy od sytuacji, nie od etykiety „innowacyjne”.
Zamienniki i biorównoważność: gdzie kończy się intuicja „to to samo”
W obiegu funkcjonują dwa skrajne mity: że zamienniki „zawsze są identyczne” albo że „zawsze działają gorzej”. Rzeczywistość jest bardziej techniczna. W wielu przypadkach różnice w substancjach pomocniczych i technologii nie przekładają się na efekt kliniczny. W innych — zwłaszcza przy lekach o wąskim marginesie terapeutycznym albo przy postaciach o kontrolowanym uwalnianiu — temat jest bardziej wrażliwy na niuanse.
Z perspektywy produkcyjnej to jest historia o tym, że lek to nie tylko API. To także proces, postać, opakowanie i kontrola jakości, które muszą razem dowieźć to, co obiecuje etykieta. „Ta sama dawka” nie jest automatycznie „to samo doświadczenie pacjenta”, ale też „inna tabletka” nie jest automatycznie problemem.
Gdzie przemysł blokuje się dziś: nie tylko fabryki, także papier, zgodność i czas
Łatwo sobie wyobrazić wąskie gardło jako brak maszyn. Często bardziej ogranicza coś mniej widowiskowego: czas potrzebny na zmianę, zgodność dokumentacji, dostęp do kwalifikowanych surowców i opakowań, a przy produktach jałowych — dostęp do linii o odpowiedniej klasie czystości i do ludzi, którzy potrafią ją utrzymać w ryzach.
Źródło: Pexels | Autor: Elements Interactive
„Możemy produkować więcej” kontra „możemy to udowodnić”
W historii przemysłu widać powtarzający się konflikt: presja, by dostarczyć produkt szybko, i konieczność, by utrzymać kontrolę. W systemie GMP nie wystarczy „dać radę technologicznie”. Trzeba jeszcze wykazać, że zmiana nie pogorszy jakości: od walidacji, przez badania stabilności, po aktualizacje dokumentacji. To brzmi biurokratycznie, dopóki nie przypomni się, że alternatywą jest wracanie do modelu opartego na zaufaniu i szczęściu.
Przykład z praktyki pacjenta jest banalny, ale trafny: zmiana wyglądu tabletki po zmianie dostawcy albo serii potrafi wywołać lawinę pytań i niepokoju. Teraz wyobraź sobie tę samą sytuację w skali systemu — i konsekwencje błędnego oznakowania lub pomyłki materiału opakowaniowego. „Dowodzenie” przestaje być papierologią, a staje się zabezpieczeniem przed chaosem.
Łańcuch chłodniczy i „ostatnia mila”: gdzie produkt najłatwiej traci jakość
Im bardziej wrażliwy produkt, tym większa część ryzyka przenosi się poza fabrykę. Transport, magazyn, apteka, a czasem dom pacjenta — to elementy jednej historii o jakości. Bywa, że produkt jest perfekcyjnie wytworzony, a potem traci parametry, bo w praktyce nikt nie traktuje warunków przechowywania jako części terapii.
Nie da się tego całkiem wyeliminować. Da się jednak ograniczać: projektując opakowanie i etykietę tak, by były odporne na pomyłki, a także dobierając postać leku i dystrybucję do realnych warunków użytkowania, nie do idealnego scenariusza z procedury.
Mini-checklista decyzyjna: jak odróżniać przełomy od „ładnych historii”
Jaki problem rozwiązuje zmiana? Skuteczność kliniczną, bezpieczeństwo, wygodę stosowania, czy tylko logistykę i marketing.
Czy jakość da się „zmierzyć na końcu”? Jeśli nie, to proces i jego kontrola są częścią produktu (częste w biologii i sterylności).
Co jest najbardziej wrażliwe na drobne odchylenia? Profil uwalniania, jałowość, stabilność na wilgoć/światło, kompatybilność z opakowaniem lub urządzeniem.
Gdzie jest realne wąskie gardło? Nie tylko moce linii, ale też kwalifikacja dostawców, dostępność API, opakowania i czas na zgodność zmian.
Jak daleko sięga odpowiedzialność za jakość? Jeśli produkt wymaga specjalnych warunków, „ostatnia mila” (transport, przechowywanie, użycie) bywa równie krytyczna jak sama produkcja.
Opakowanie i etykieta: „drobiazg”, który potrafi zmienić ryzyko całej terapii
W aptecznym modelu wytwarzania opakowanie bywało końcówką procesu: słoik, papier, odręczny opis. W modelu przemysłowym opakowanie stało się częścią projektu leku. Nie dlatego, że branża lubi plastik i karton, tylko dlatego, że przy milionach dawek opakowanie zaczyna pełnić funkcje, których wcześniej nie było: bariera dla wilgoci i tlenu, ochrona przed światłem, zabezpieczenie przed dziećmi, a także nośnik instrukcji, numeru serii i ścieżki śledzenia.
Pułapka w myśleniu „to tylko pudełko”: dla wielu produktów kompatybilność materiału opakowaniowego (np. migracja, sorpcja, reakcje z gumą czy tworzywem) jest równie krytyczna jak czystość API. I to bywa niewidoczne aż do momentu, gdy nagle rosną odchylenia w stabilności albo pojawiają się reklamacje, których nie da się wytłumaczyć „złą tabletką”.
Serializacja i śledzenie: kiedy logistyka staje się elementem bezpieczeństwa
Współczesne wymagania śledzenia produktu to odpowiedź na realne problemy: fałszerstwa, kradzieże w łańcuchu dostaw, pomyłki w kompletacji. Technicznie wygląda to jak kody i bazy danych, ale praktycznie oznacza przebudowę procesu pakowania, kontroli i dystrybucji. Każdy dodatkowy „krok” (wydruk, weryfikacja, agregacja) to kolejne miejsce, gdzie może wkraść się błąd — i kolejne powody, by nie traktować linii pakującej jako drugorzędnej.
To także tłumaczy, czemu czasem „ten sam lek” znika na chwilę z rynku przy pozornie błahej zmianie: nie wystarczy mieć tabletkę. Trzeba mieć gotowy do legalnej dystrybucji produkt, z poprawną identyfikacją, ulotką, językiem, formatem danych. Skala robi swoje: przy ręcznej recepturze błąd dotyczył kilku opakowań, w przemyśle może dotyczyć całej serii.
Kontrola jakości jako system: od „sprawdź, czy wyszło” do zarządzania zmiennością
Największa różnica między warsztatem a przemysłem nie polega na tym, że w fabryce są lepsze wagi. Polega na tym, że fabryka próbuje opanować zmienność zanim produkt trafi do pacjenta, a nie dopiero wtedy, gdy coś się „wyda”. Stąd ciężar przesuwa się z samego testowania końcowego na kwalifikację dostawców, kontrolę materiałów, monitorowanie procesu i zaplanowaną reakcję na odchylenia.
Uproszczenie, które wraca w dyskusjach o jakości: że „wystarczy wszystko przebadać na końcu”. Dla części produktów to jest częściowo prawda (o ile metody są czułe i adekwatne), ale dla innych to ślepa uliczka. Jałowości nie da się „dorzucić” testem. Jednorodności dawki w dużej serii też nie da się udowodnić, jeśli próbki nie reprezentują realnego problemu, a proces był niestabilny.
CAPA, odchylenia i zmiany: dlaczego „papier” bywa realnym wąskim gardłem
Z zewnątrz wygląda to jak biurokracja: raporty, przeglądy, działania korygujące i zapobiegawcze. W praktyce to jest narzędzie do rozróżnienia dwóch sytuacji, które laikowi zlewają się w jedno: incydent (jednorazowe potknięcie) versus trend (coś, co będzie wracać, jeśli nie zmienisz procesu). Bez tego łatwo wpaść w cykl „gaszenia pożarów” i udawania, że to pech.
W sytuacji aptecznej decyzję podejmował często jeden doświadczony człowiek. W przemyśle decyzja o zmianie (dostawcy surowca, parametru mieszania, folii blistrowej) dotyka jednocześnie jakości, produkcji, rejestracji i logistyki. Stąd opór przed „szybką poprawką”: nie dlatego, że nikt nie chce usprawniać, tylko dlatego, że każda zmiana niesie ryzyko i trzeba je umieć obronić danymi.
Globalizacja łańcucha dostaw: dlaczego lek staje się wypadkową wielu miejsc i decyzji
Jednym z cichych przełomów była specjalizacja: osobno wytwarza się API, osobno substancje pomocnicze, gdzie indziej gotową postać leku, a jeszcze gdzie indziej pakuje się i dystrybuuje. To pozwala obniżać koszty i zwiększać dostępność, ale dodaje zależności. I to właśnie te zależności najczęściej widać przy „nagłych brakach”, gdy jedna pozornie mała część układanki wypada z gry.
Pułapka interpretacyjna: braki nie zawsze oznaczają, że „fabryki przestały produkować”. Czasem problemem jest surowiec, czasem opakowanie, czasem czas przestoju na przezbrojenie, czasem wymogi transportowe albo konieczność przejścia przez formalną zmianę w dokumentacji. I o ile w popularnych narracjach brzmi to jak wymówka, o tyle w praktyce jest to normalna konsekwencja systemu, który ma jednocześnie być masowy i kontrolowany.
„Jeden dostawca” vs „wielu dostawców”: decyzja, która zawsze coś kosztuje
Dywersyfikacja dostawców wygląda jak oczywiste lekarstwo na ryzyko. Zwykle pomaga, ale nie jest darmowa: dochodzą audyty, kwalifikacje, porównania jakości, a czasem różnice w profilu zanieczyszczeń czy właściwościach materiału, które trzeba „wkomponować” w proces. Posiadanie dwóch źródeł może zwiększać odporność, ale może też zwiększać liczbę zmiennych, które trzeba kontrolować.
Odwrotna skrajność — jeden dostawca „bo sprawdzony” — bywa stabilna do momentu, kiedy przestaje być. Wtedy okazuje się, że przejście na alternatywę nie jest decyzją na telefon, tylko projektem na miesiące: od prób technologicznych po formalne dopuszczenie zmiany.
Jak czytać etykiety i komunikaty o jakości, gdy trzeba podjąć praktyczną decyzję
Przy wyborze terapii lub zamiennika pacjent rzadko ma dostęp do raportów z walidacji, ale ma do dyspozycji sygnały, które mówią więcej niż marketingowe hasła. Dwa skrajne błędy to wiara, że „wszystko jest identyczne”, oraz przekonanie, że „jak nie znam marki, to na pewno gorsze”. Rozsądniej jest myśleć kategoriami ryzyka dla konkretnego przypadku.
Trzy krótkie scenariusze z życia, które pokazują, gdzie „detale” robią różnicę
Lek wrażliwy na wilgoć: pacjent przesypuje tabletki do pojemnika „na tydzień”, bo wygodniej. Efekt może być zerowy, a może być realny — zależy od formulacji i warunków. W praktyce opakowanie oryginalne bywa częścią stabilności.
Zmiana postaci lub urządzenia: ktoś przechodzi z ampułki na wstrzykiwacz. Zyskuje na prostocie, ale pojawia się ryzyko błędu użycia i konieczność przechowywania w określonych warunkach. To nie „lepiej/gorzej”, tylko inny profil potknięć.
Zamiennik przy leku „wrażliwym”: w części terapii drobne różnice są klinicznie nieistotne, w innych (np. wąski margines terapeutyczny) lekarz może preferować stabilność jednego produktu. To nie dowód na „gorsze zamienniki”, tylko na to, że nie wszystkie leki mają ten sam zapas bezpieczeństwa.
Mini-checklista „z perspektywy decyzji”: co naprawdę pchało farmację od moździerza do linii
Skala ujawnia błędy: to, co w małej recepturze było „odchyleniem”, w serii staje się trendem i ryzykiem systemowym.
API to nie wszystko: substancje pomocnicze, proces, wilgoć, tarcie, czas mieszania — te elementy potrafią zmienić efekt bez zmiany dawki na etykiecie.
Opakowanie jest częścią produktu: bariera, kompatybilność, czytelność informacji i zabezpieczenia wpływają na jakość i bezpieczeństwo równie realnie jak parametry technologiczne.
„Da się zrobić” to nie to samo co „da się dowieźć i udowodnić”: walidacja, stabilność i formalna zgodność są ceną powtarzalności, a nie kaprysem.
Biologia wymusza inną logikę: w wielu produktach biologicznych jakość wynika z procesu, a nie wyłącznie z testu końcowego.
Łańcuch dostaw to część jakości: surowce, transport, chłodzenie, pakowanie i „ostatnia mila” mogą przesądzić o efekcie, nawet jeśli produkcja była bez zarzutu.
GMP jako odpowiedź na powtarzalne porażki: dlaczego „dobra wola” nie wystarczyła
Gdy lek powstaje w jednym miejscu i trafia do kilku osób, jakość można „dopilnować oczami”. Gdy ten sam produkt ma trafić do tysięcy pacjentów i przejść przez kilka rąk (wytwórca, magazyn, hurt, apteka, dom), pojawia się problem: nie da się już polegać na reputacji i deklaracjach. Stąd rozwój podejścia, które dziś wrzuca się do jednego worka jako GMP. To nie jest zestaw magicznych reguł, tylko konsekwencja prostego faktu: masowa produkcja wzmacnia skutki błędu.
Typowe uproszczenie: „GMP = papierologia”. Dokumentacja bywa uciążliwa, ale rdzeń jest gdzie indziej: udowodnij, że proces daje powtarzalny wynik, i że umiesz wykryć, kiedy przestaje dawać. Bez tego nawet bardzo dobra technologia potrafi być niebezpieczna, bo daje złudne poczucie kontroli.
„Jakość w testach” vs „jakość w procesie”: dwa modele myślenia, dwa różne ryzyka
Model apteczny często opierał się na wyniku końcowym: wygląda dobrze, pachnie jak trzeba, działa „jak zwykle”. Model przemysłowy przesunął akcent na parametry procesu (czas, temperatura, mieszanie, wilgotność, czystość linii, identyfikacja surowców) i na to, czy te parametry są pod kontrolą. To podejście ma cenę: jeśli parametrów jest dużo, a zmiany zachodzą w kilku miejscach naraz, łatwo wpaść w pułapkę „zarządzania tabelą”, a nie ryzykiem.
Dlatego w praktyce ważniejsze niż liczba procedur jest to, czy system potrafi odpowiedzieć na proste pytania: skąd wiem, że to jest właściwy surowiec?co się stanie, jeśli dostawca zmieni technologię?czy mam dowód, że czyszczenie usuwa to, co powinno? W historii przemysłu farmaceutycznego te pytania wracały jak bumerang — i zwykle pojawiały się dopiero po kryzysie.
Mikrobiologia zmienia reguły gry: szczepionki, antybiotyki i logika sterylności
W momencie, gdy do gry wchodzą produkty wrażliwe biologicznie albo podawane jałowo, kończy się epoka „zrobimy i sprawdzimy”. Dla wielu postaci leku jakość jest wbudowana w proces: nie da się wiarygodnie „przetestować” każdej możliwej kontaminacji czy każdego błędu aseptyki, zwłaszcza gdy próbka jest tylko ułamkiem serii. Stąd rosnąca rola projektowania pomieszczeń, przepływów personelu i materiału, filtracji, monitoringu środowiska, a także szkolenia — bo człowiek staje się jednym z większych źródeł zmienności.
To też tłumaczy, czemu część braków dotyczy właśnie leków jałowych lub biologicznych. Wąskie gardła są inne niż przy tabletkach: dostępność opakowań kompatybilnych ze sterylizacją, utrzymanie sterylności na etapie napełniania, czasochłonne kwalifikacje, a czasem ograniczenia w transporcie i przechowywaniu.
Antybiotyk jako produkt masowy i antybiotyk jako ryzyko systemowe
Antybiotyki przyspieszyły industrializację: stało się opłacalne inwestowanie w duże moce, bo popyt był szeroki, a efekt kliniczny często spektakularny. Jednocześnie powstał „nowy problem”, który w popularnych opowieściach bywa spychany na bok: presja selekcyjna i oporność. To nie tylko kwestia medycyny, ale i produkcji oraz dystrybucji: im łatwiej i szerzej dostępny produkt, tym większa pokusa użycia „na wszelki wypadek”. Przemysł nie stworzył oporności sam z siebie, ale jego skuteczność w dostarczaniu antybiotyków na masową skalę zmieniła warunki brzegowe dla całego systemu ochrony zdrowia.
Innowacja: jak odróżniać przełom terapeutyczny od zmiany „opakowaniowej”
W komunikatach marketingowych „nowość” potrafi oznaczać wszystko: od leku ratującego życie po zmianę smaku zawiesiny. W praktyce przydaje się trzeźwe rozróżnienie: innowacja w cząsteczce (nowy mechanizm, nowy profil bezpieczeństwa), innowacja w postaci (lepsze uwalnianie, wygoda, mniejsze ryzyko błędu użycia) oraz innowacja w łańcuchu dostaw (stabilniejszy produkt, łatwiejsze przechowywanie, mniej wrażliwa dystrybucja). Każda z nich może być wartościowa, ale nie każda zmienia efekt kliniczny w tym samym stopniu.
Pułapka: traktowanie każdej nowej postaci jako „z góry lepszej”. Przykładowo, zamiana tabletki na tabletki o zmodyfikowanym uwalnianiu może poprawić przestrzeganie zaleceń, ale też zwiększyć wagę pojedynczej pomyłki (np. rozkruszenie tabletki, której nie wolno dzielić). Z kolei urządzenie do podawania może obniżyć próg wejścia dla pacjenta, ale dodać ryzyko logistyczne: konieczność konkretnego przechowywania, wrażliwość na wstrząsy, kompatybilność z igłami czy materiałami.
Generyk, biopodobny, „ten sam skład”: gdzie podobieństwo ma granice
W potocznym języku „zamiennik” brzmi jak kopia. Regulacyjnie to bardziej precyzyjne: dla wielu leków generycznych kluczowe jest wykazanie równoważności (najczęściej bioekwiwalencji) względem produktu referencyjnego. To zwykle działa dobrze, ale „zwykle” nie znaczy „zawsze bez znaczenia”. Różnice w substancjach pomocniczych, technologii wytwarzania czy opakowaniu mogą zmieniać tolerancję lub stabilność u części osób, choć nie muszą wpływać na skuteczność populacyjnie.
Jeszcze inaczej jest przy lekach biologicznych: „biopodobny” nie oznacza „identyczny molekularnie” w takim sensie jak mała cząsteczka syntetyczna. Tam podobieństwo jest dowodzone innymi narzędziami, a nacisk na kontrolę procesu bywa większy. Praktyczny wniosek jest prosty: etykieta „zamiennik” nie zwalnia z myślenia o kontekście terapii (wrażliwość kliniczna, sposób podania, ryzyko błędu, warunki przechowywania).
Wąskie gardła współczesnej produkcji: czemu „fabryki są”, a leku bywa brak
Gdy brakuje leku, odruchowo szuka się jednej przyczyny. W realnym systemie częściej działa splot kilku ograniczeń, które osobno byłyby do przejścia, ale razem dają przestój. Co istotne: problem nie musi dotyczyć samego wytwarzania tabletki czy roztworu.
API i kluczowe materiały: czasem dostępny jest surowiec, ale nie w profilu jakościowym, który pasuje do danej rejestracji i procesu.
Moc przerobowa „wąskich etapów”: sterylne napełnianie, liofilizacja, pakowanie w specyficzne formaty — to etapy, których nie da się łatwo przyspieszyć bez ryzyka jakości.
Komponenty opakowań: drobny element (folia, korek, pompka, strzykawka) może być krytyczny, bo wymaga kwalifikacji i kompatybilności, a nie jest „zamienny z półki”.
Formalna zgodność: nawet sensowna zmiana (inny dostawca, inna linia) potrafi utknąć, jeśli wymaga aktualizacji dokumentacji i akceptacji w różnych jurysdykcjach.
W praktyce najwięcej emocji budzą sytuacje, gdy „problem wygląda na mały”: wymiana ulotki, korekta grafiki, zmiana dostawcy tektury. Z boku to absurd. Od środka to ryzyko, że źle wdrożona zmiana uruchomi lawinę: pomyłki w kompletacji, błędne oznakowanie serii, niezgodność z wymaganiami śledzenia.
Mini-checklista do rozmów i decyzji: jak rozbroić mity o produkcji leków
Jeśli ktoś mówi „to tylko formalność” — dopytaj, czy zmiana dotyka stabilności, opakowania, sterylności albo rejestracji. Tam „formalność” bywa realnym ryzykiem.
Jeśli pada „wszystko da się przetestować” — sprawdź, czy mowa o cechach mierzalnych na końcu (np. zawartość), czy o cechach wynikających z procesu (np. jałowość, jednorodność w skali, kompatybilność materiałów).
Jeśli słyszysz „naturalne = lepsze” — zapytaj o zmienność surowca, zanieczyszczenia i standaryzację dawki. W farmacji „naturalne” częściej znaczy „trudniejsze do ujednolicenia”.
Jeśli ktoś utożsamia „innowację” z „nową nazwą” — oddziel zmianę terapeutyczną od zmiany postaci, urządzenia lub logistyki; każda ma inny typ korzyści i inny typ potknięć.
Jeśli wybór dotyczy zamiennika — oceniaj ryzyko w kontekście: wrażliwość terapii, sposób podania, warunki przechowywania i to, czy pacjent poradzi sobie z użyciem bez błędów.
Kluczowe Wnioski
Historia produkcji leków działa jak filtr na uproszczenia: „ręcznie = lepiej”, „naturalne = bezpieczne”, „GMP = zero ryzyka”. Skala zmienia wszystko — to, co w aptece da się poprawić na miejscu, w serii staje się problemem systemowym.
Najlepszy model myślenia to łańcuch „problem → rozwiązanie → nowy problem”: standaryzacja i mechanizacja poprawiają powtarzalność, ale dokładają nowe ryzyka (np. błąd powielony w całej partii) i wymagania (analityka, dokumentacja, kontrola dostaw).
Produkcja przemysłowa nie może opierać się na „zmyśle operatora” — w fabryce potrzebny jest proces, który działa powtarzalnie między zmianami, operatorami, liniami i lokalizacjami; korekty „na oko” to zwykle sygnał braku kontroli procesu, nie zaradności.
Nie ma jednej „produkcji leków”: tabletka, maść, a produkt jałowy (krople do oczu, iniekcje) to różne reżimy ryzyka i kontroli. Przy jałowości nie da się „nadrobić starannością” — wymogi są wbudowane w technologię i środowisko.
Leki biologiczne (szczepionki, białka, terapie komórkowe) podważają intuicję, że substancja czynna jest stabilnym związkiem chemicznym; kontrola jakości i stabilności bywa tu bardziej „procesowa” niż „składnikowa”.
Lek recepturowy ma sens w niszach (indywidualna dawka, brak gotowego produktu, alergie na substancje pomocnicze), ale nie skaluje się na potrzeby zdrowia publicznego — ograniczają go m.in. zmienność surowców naturalnych i trudność w utrzymaniu porównywalności.
Źródła
Good Manufacturing Practices for Pharmaceuticals: A Plan for Total Quality Control from Manufacturer to Consumer. World Health Organization – Podstawy GMP i systemów jakości w wytwarzaniu leków.
EudraLex, Volume 4: EU Guidelines for Good Manufacturing Practice for Medicinal Products for Human and Veterinary Use. European Commission – Wytyczne GMP UE, m.in. walidacja, dokumentacja, wytwarzanie serii.
Guidance for Industry: Sterile Drug Products Produced by Aseptic Processing — Current Good Manufacturing Practice. U.S. Food and Drug Administration – Wymagania dla produktów jałowych i aseptyki; ryzyka i kontrole.
ICH Q7: Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients. International Council for Harmonisation (ICH) – GMP dla API: dostawcy, zanieczyszczenia, dokumentacja, zmiany.
Remington: The Science and Practice of Pharmacy. Pharmaceutical Press – Galenika, postacie leku, technologia wytwarzania i kontrola jakości.